מדריך לתקנות מכשור רפואי של FDA


ממדריך זה תלמדו:
- כיצד נראה התהליך של שחרור מכשיר רפואי בארה"ב שלב אחר שלב,
- אילו דרישות ליצרני מכשירים רפואיים נקבעות בתקנות,
- כיצד לקבוע אם המוצר שלכם עומד בהגדרה של מכשיר רפואי וכיצד לסווג אותו כראוי,
- באיזו שיטת הגשה עליך לנקוט ומדוע,
- כיצד לעמוד הן ב-MDR והן ב-FDA כדי למכור את המכשיר שלך גם בשוק האיחוד האירופי וגם בשוק האמריקאי.
כיצד להביא את המכשיר הרפואי שלכם לשוק האמריקאי?
תהליך הבאת מכשיר רפואי לשוק האמריקאי, כפי שנקבע על ידי ה-FDA, ניתן לחלק לשלבים העיקריים הבאים:
- קביעו אם המכשיר שלכם נחשב למכשיר רפואי בהתבסס על השימוש המיועד וההתוויות לשימוש.
- סיווג המכשיר. מכשירים רפואיים מסוג Class I, אף שהם כפופים לדרישות פחות מחמירות, עדיין חייבים לעמוד בהנחיות בסיסיות כולל רישום המכשיר.
- הכן ראיות מדעיות לכך שהמכשיר הרפואי שלך ממלא את תפקידו כפי שהוגדר בשימוש המיועד.
- בחרו במסלול הגשה מתאים לפני השקה.
בואו נעמיק בכל שלב של התהליך.
הגדרת מכשיר רפואי של FDA
השלב הראשון בתהליך הוא אימות המוצר שלכם מול הגדרת ה-FDA למכשיר רפואי, המופיעה בסעיף 201(h) של חוק FD&C (21 USC 321(h)).
ה-FDA מגדיר מכשיר רפואי כמכשיר, מנגנון, כלי, מכונה, המצאה, שתל, ריאגנט במבחנה, או פריט דומה או קשור אחר שמיועד לשימוש באבחון, ריפוי, הקלה, טיפול או מניעה של מחלה, או שמיועד להשפיע על המבנה או על כל תפקוד של הגוף. הבנת הגדרה זו חיונית ליצרנים כדי לקבוע אם המוצר שלהם עומד בהגדרה של מכשיר רפואי וכדי להבטיח עמידה בתקנות ה-FDA.

כיצד לקבוע אם המוצר שלך הוא מכשיר רפואי, וכיצד לסווג אותו בהתאם לתקנות ה-FDA?
ניווט ברגולציות הסיווג של ה-FDA מסייע לזהות את הקטגוריה המתאימה מבין 16 ההתמחויות הרפואיות, ובכך להבטיח עמידה בדרישות הרגולטוריות.
השיטה הקלה ביותר לאמת אם המוצר שלך עומד בקריטריונים המפורטים בהגדרת המכשיר הרפואי לעיל היא לזהות את ה-שימוש(ים) מיועד(ים)והאינדיקציות לשימוש בו. לאחר שתתעדו אותם, תוכלו לעבור לשלב הבא של תהליך האימות: בדיקה של סיווג מוצר מתאים. הבנה האם מכשיר נופל תחת ההגדרות והסיווגים הספציפיים של ה-FDA היא קריטית לצורך קטגוריזציה נכונה. קיימות לפחות שלוש שיטות לעשות זאת:
1. חיפוש במסד נתונים לסיווג מוצרים
בקרו במאגר סיווג המוצרים של ה-FDA כדי לקבוע אם קיים סיווג קיים שהמוצר שלכם עשוי להתאים לו. שימו לב שייתכן שתצטרכו להשתמש גם בחיפוש מהיר וגם בחיפוש מתקדם ולהזין לפחות מספר מילות חיפוש עד שתמצאו את המתאימות.
2. השוואה בין מכשירים דומים
אם אתם מכירים מכשירים הדומים למוצר שלכם, תוכלו להקליד, למשל, את שמו, הקוד, סוג המכשיר ומספר התקנה, ולהתבסס על התוצאות לזיהוי המוצר שלכם. אם אינכם מכירים מוצרים שעשויים להתאים לאותה קטגוריה, תוכלו גם לעיין במאגי נתונים שנוצרו עבור מכשירים לפני שיווק בסיווג סיכון נמוך עד בינוני, כגון אישור לפני שיווק (PMA), הודעה לפני שיווק 510(k), ו-De Novo. קיים גם ה- Humanitarian Device Exemption (HDE) עבור מכשירים המשמשים לאבחון, ריפוי והקלה של מחלות או מצבים נדירים.
3. מידע על רישום המכשיר
בקרו ב-מסד נתוני רישום מוסדות ורישום מכשיריםולבדוק יצרני מכשירים רפואיים הרשומים ב-FDA ואת המוצרים שהם משיקים לשוק.
>> כיצד לקבוע אם המוצר שלך הוא מכשיר רפואי לפי ה-FDA?
מהם סיווגי המכשירים הרפואיים?
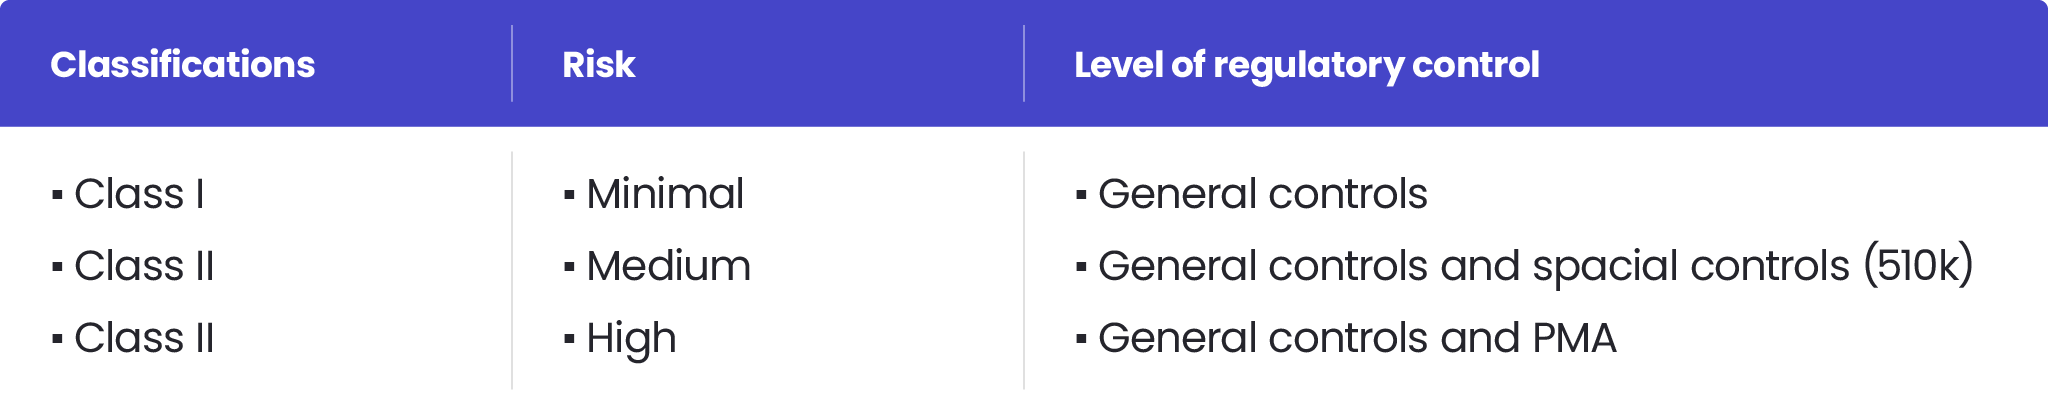
תהליך הסיווג מבוסס על הערכת סיכונים ובקרות רגולטוריות הנדרשות להבטחת בטיחות המטופל והמפעיל, כמו גם יעילות המכשיר. לפי ה-FDA, קיימים שלושה סיווגים של מכשירים רפואיים:
- Class I – משויך לרמת הסיכון הנמוכה ביותר.
- סיווג II – מהווה סיכון בינוני למשתמשים. דוגמאות למכשירים בסיווג II כוללות ערכות לעירוי דם, הדורשות רגולציה מחמירה של ה-FDA כדי להבטיח את בטיחותן ויעילותן.
- סיווג III – מאפיין מכשירים עם רמת הסיכון הגבוהה ביותר. מכשירים מסיווג III, כגון קוצבי לב להשתלה, דורשים אישור מוקדם של FDA (PMA) בשל אופיים בסיכון גבוה והצורך בניסויים קליניים נרחבים.
>> כיצד לסווג תוכנה כמכשיר רפואי בהתאם ל-FDA ו רמת הדאגה של ה-FDA: מבוא לרגולציה של ה-FDA בנוגע למכשירים רפואיים
סקירה של 21 CFR
כותרת 21 של הקוד של תקנות פדרליות (21 CFR) היא מערכת מקיפה של תקנות פדרליות המסדירות את הפיתוח, הבדיקה והשיווק של מכשירים רפואיים בארצות הברית. תקנות אלה מחולקות למספר חלקים, שכל אחד מהם מתייחס להיבט ספציפי של פיתוח ורגולציה של מכשירים רפואיים. 21 CFR מספקת מסגרת להבטחת הבטיחות והיעילות של מכשירים רפואיים, ועמידה בתקנות אלה היא חובה עבור כל יצרני המכשירים הרפואיים. על ידי עמידה בתקנות פדרליות אלה, יצרנים יכולים להבטיח שהמוצרים שלהם עומדים בסטנדרטים הנדרשים לבטיחות ויעילות לפני שהם משווקים.
רשומות וחתימות אלקטרוניות (21 CFR Part 11)
21 CFR חלק 11 מסדיר את השימוש ברשומות וחתימות אלקטרוניות בפיתוח וייצור של מכשירים רפואיים. חלק זה של התקנה דורש שרשומות אלקטרוניות יהיו מדויקות, אמינות ומאובטחות, ושה חתימות אלקטרוניות יהיו אותנטיות וניתנות לאימות. התקנה גם מחייבת לשמור רשומות אלקטרוניות באופן שמבטיח את שלמותן ואותנטיותן, ושהן יהיו זמינות בקלות לבדיקה על ידי פקידי ה-FDA. עמידה בחלק 11 חיונית עבור יצרנים המשתמשים במערכות אלקטרוניות בתהליכים שלהם, מכיוון שהיא מבטיחה שכל הרשומות מהימנות וניתן להסתמך עליהן במהלך סקירות רגולטוריות.
מהי בקשה 513(g)?
אם אתם מתקשים בסיווג המכשיר הרפואי שלכם, תוכלו לבקש מ-FDA קביעה רשמית או סיווג על ידי הגשת בקשת 513(g). עם זאת, אפשרות זו כרוכה בתשלום נוסף – האגרה הסטנדרטית היא 5,061 דולר – והתהליך אורך זמן רב.
אם אתה זקוק לעזרה בסיווג המכשיר שלך, המומחה שלנו יכול לסייע לך בעלות דומה ובזמן קצר בהרבה. צור קשר באמצעות הטופס שלהלן לקבלת מידע נוסף.
כיצד לבדוק אם המוצר שלך הוא תוכנה כמכשיר רפואי (SaMD)?
אם המוצר שלכם הוא יישום עצמאי שעשוי לשמש או שלא לשמש כחלק ממכשיר גדול יותר, הוא עשוי להיות מסווג כתוכנה כמכשיר רפואי (SaMD).
עקבו אחר הקישור הזה כדי ללמוד עוד על SaMD ולקבוע אם המוצר שלכם יכול להיות מסווג ככזה: תוכנה כמכשיר רפואי: מה שעליך לדעת ב-2022
סוגי ההגשות המוקדמות של ה-FDA
סיווג המכשיר קובע את סוג הבקשה לאישור שיווק הנדרשת על ידי ה-FDA. קיימים חמישה סוגי בקשות:
Premarket Notification 510(k)
510(k) משמש עבור מכשירים מסוג class I ורוב המכשירים מסוג class II, שאינם כפופים לסוג אחר של הגשה טרום-שיווקית.
Premarket Approval (PMA)
זהו הסוג המחמיר ביותר של הגשה טרום-שיווקית הנדרש על ידי ה-FDA. הוא חל על מכשירים מסוג class III המציגים את הסיכון הגבוה ביותר או שאין להם מקבילים מהותיים הזמינים כבר בשוק.
פטור למכשיר לניסוי קליני (IDE)
IDE חל על מכשירים חקרניים שמיועדים לשימוש במחקרים קליניים לאיסוף נתונים על בטיחותם ויעילותם ולזיהוי סיכונים פוטנציאליים לבריאות האדם ולחייו.
בקשת סיווג De Novo
בקשת סיווג De Novo היא מסלול הגשה עבור מכשירים חדשים מסוג I או סוג II ללא קודמים דומים בשוק האמריקאי, שאינם מתאימים לאף קטגוריה קיימת.
Humanitarian Device Exemption (HDE)
HDE הוא שיטת הגשה לפני שיווק עבור מכשירים מסוג class III בעלי רמת סיכון גבוהה. HDE חל בדרך כלל על מכשירים המיועדים לטיפול במחלות נדירות או במצבים רפואיים נדירים.
>> קראו על סוגי ההגשות המוקדמות של ה-FDA בפירוט רב יותר במאמר זה: מבוא לרגולציה של ה-FDA בנושא מכשירים רפואיים
אישור טרום-שיווקי עבור מכשירים רפואיים מסוג Class III
מכשירים רפואיים מסוג Class III הם המכשירים המפוקחים בקפדנות הרבה ביותר, והם מחייבים אישור שיווק מוקדם (PMA) מה-FDA לפני שניתן לשווקם. תהליך ה-PMA כולל הגשת בקשה מפורטת ל-FDA, הכוללת מידע מקיף אודות העיצוב, הבדיקות והניסויים הקליניים של המכשיר. ה-FDA בוחן את הבקשה כדי לוודא שהמכשיר בטוח ויעיל, ושהוא עומד בכל הדרישות הרגולטוריות. תהליך ה-PMA יכול להיות ממושך ומורכב, ולעיתים קרובות דורש משאבים ומומחיות ניכרים. יצרנים של מכשירים רפואיים מסוג Class III חייבים להיות ערוכים לתהליך סקירה קפדני כדי להוכיח שהמוצרים שלהם בטוחים לשימוש.
אישור 510(k) עבור מכשירים מסוג Class II
מכשירים רפואיים מסוג Class II מחייבים אישור 510(k) מה-FDA לפני שניתן לשווקם. תהליך 510(k) כולל הגשת הודעה מוקדמת לשיווק ל-FDA, הכוללת מידע מפורט על עיצוב המכשיר, הבדיקות והייעוד שלו. ה-FDA בוחן את ההודעה כדי לוודא שהמכשיר שקול באופן מהותי למכשיר קיים (predicate device) שכבר משווק באופן חוקי. תהליך זה בדרך כלל פחות מורכב וגוזל פחות זמן מתהליך ה-PMA עבור מכשירים מסוג Class III, אך עדיין דורש משאבים ומומחיות משמעותיים. באמצעות קבלת אישור 510(k), יצרנים יכולים להוכיח שהמכשירים מסוג Class II שלהם עומדים בתקנים הרגולטוריים הנדרשים לבטיחות ויעילות.
דרישות ה-FDA בנוגע למערכת ניהול האיכות
הדרישות המסדירות כיצד יש לעצב ולפתח מערכת ניהול איכות כדי להבטיח שמכשיר רפואי בטוח לשימוש מתוארות בחלק 820 של CFR Title 21 של ה-FDA.
ראוי לציין שהדרישות של Part 820 ו-ISO 13485 כמעט זהות, כך שאם מערכת ניהול האיכות שלכם כבר עומדת ב-ISO 13485, סביר להניח שהיא גם תואמת את Part 820.
כמה עולה לקבל אישור FDA למכשיר רפואי?
עבור רוב הבקשות לסקירת מכשירים רפואיים, ה-FDA גובה אגרה שיש לשלמה כדי להתחיל את תהליך האישור, אלא אם המבקש זכאי לפטור. בנוסף לעלויות הבקשה, ה-FDA גובה גם אגרת רישום שנתית של מפעל, העומדת על 5,672 דולר לשנת 2022.
ראוי לציין כי קיימת אפשרות לזכות בתעריפים מופחתים עבור עסקים קטנים. התעריפים עבור סוגי הבקשות המפורטים בטקסט הם כדלקמן:
כמה זמן לוקח אישור טרום-שיווקי של ה-FDA עבור מכשירים רפואיים?
הזמן הנדרש לקבלת אישור למכשיר רפואי תלוי בסיווג שלו ויכול להימשך בין שבוע או שבועיים לשמונה חודשים.
>> קרא עוד על תהליך אישור FDA למכשירים רפואיים
EU MDR לעומת FDA: מהם ההבדלים והדמיון העיקריים?
קיימים מספר הבדלים בין דרישות ה-FDA ל-MDR, אך גם כמה קווי דמיון בתחומים מסוימים. החשובים שבהם מפורטים להלן.
סיווג מכשירים רפואיים
ה-FDA מסווג מכשירים רפואיים המשווקים בארצות הברית לשלושה סיווגים בהתבסס על פרופיל הסיכון שלהם, מה שמשפיע על תקנות השיווק והדרישות ליצרנים.
הגישה לסיווג מכשירים רפואיים לפי ה-FDA דומה למדי ל-MDR. לפי ה-MDR האירופי, קיימים סיווגים I, II (המחולקים עוד ל-IIa ו-IIb) ו-III. ככל שהסיווג גבוה יותר – הסיכון גבוה יותר.
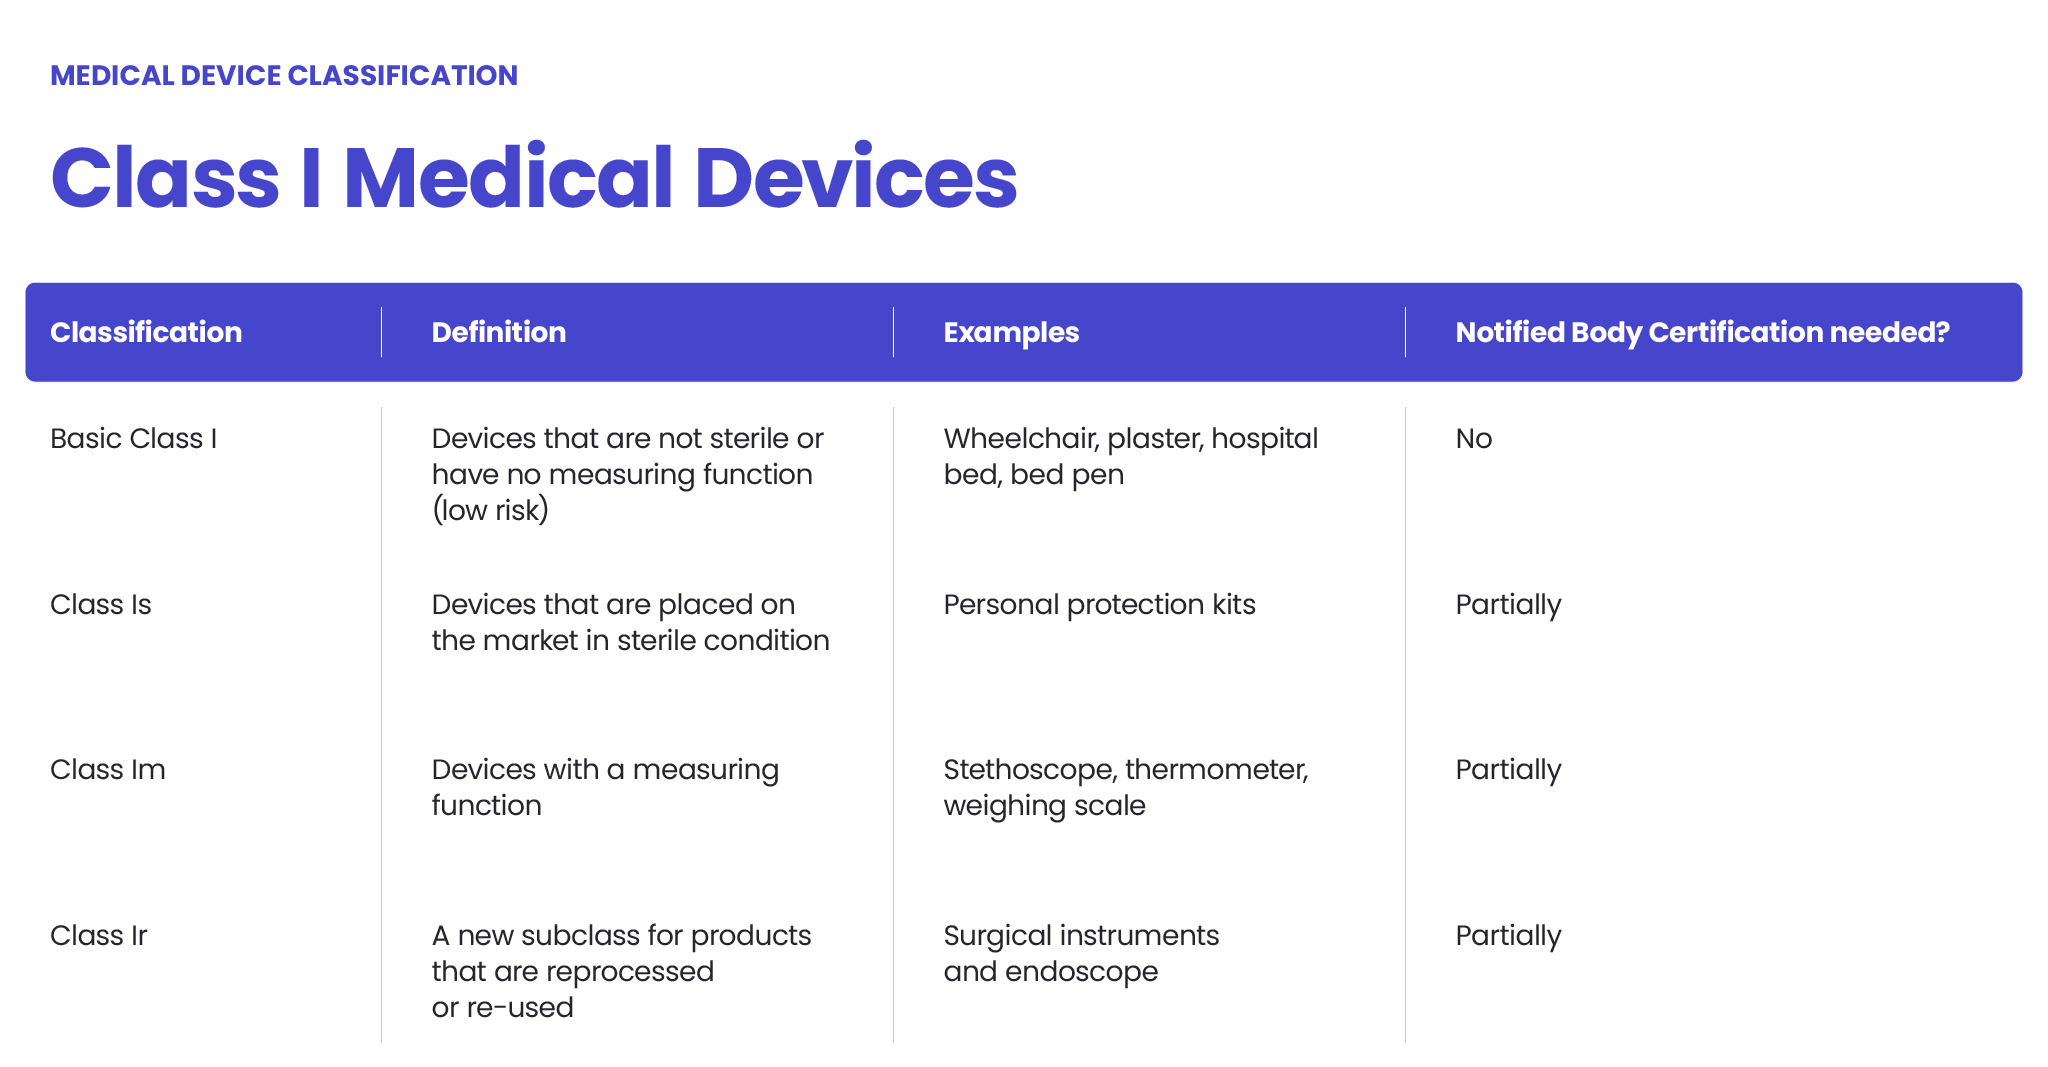
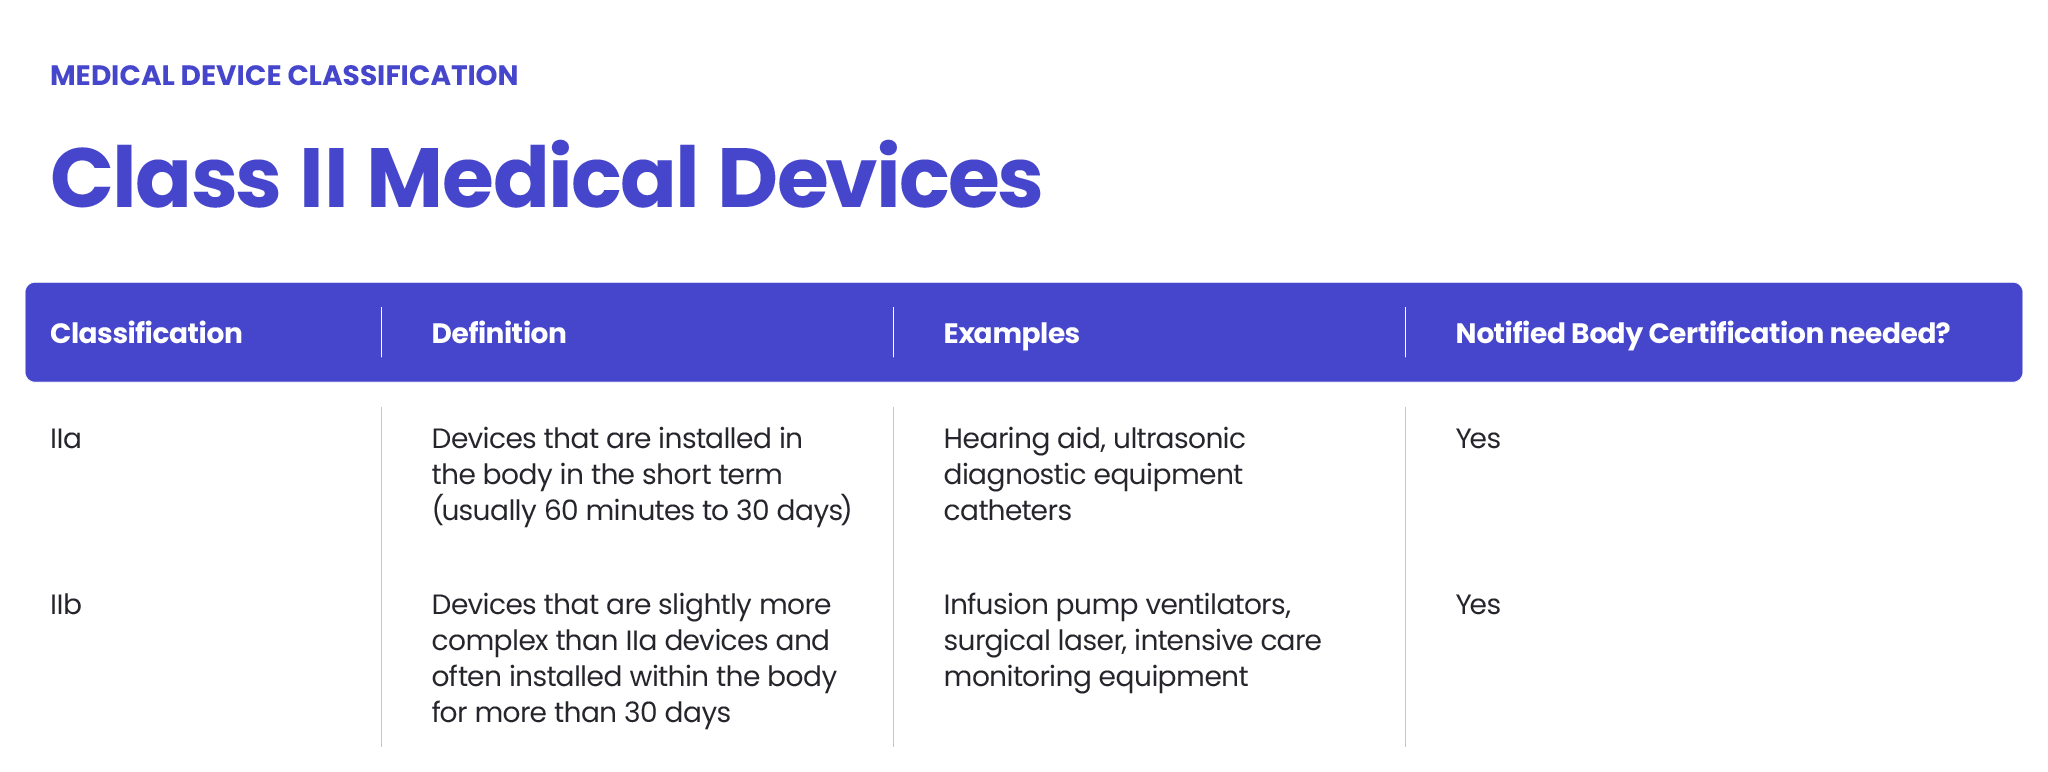
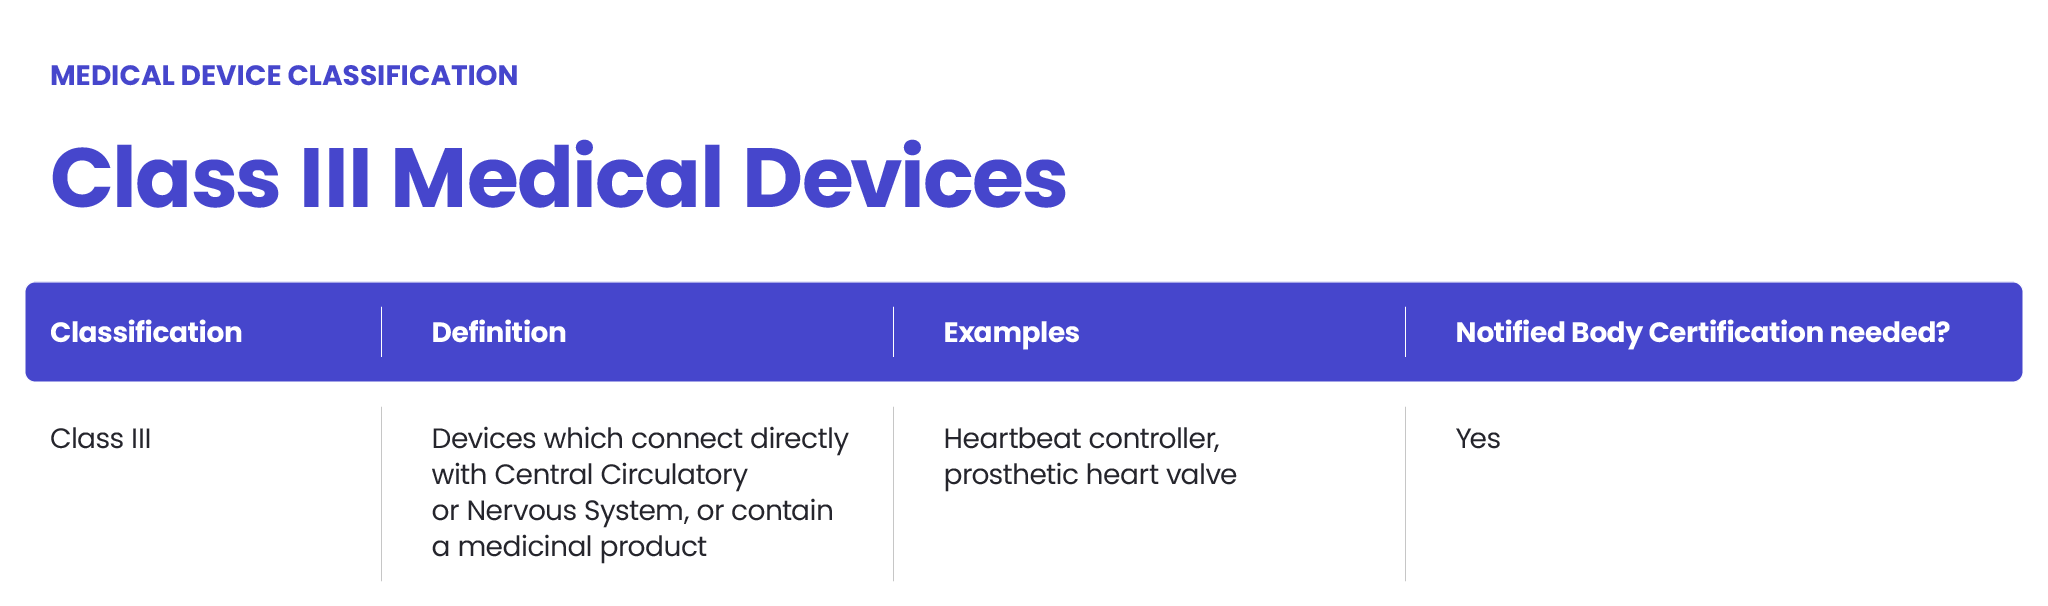
ה-FDA גם מסווג מכשירים רפואיים לפי רמת הסיכון שלהם ולפי אמצעי הפיקוח הרגולטוריים הנדרשים להבטחת בטיחות המטופל והמפעיל: סיווג I משויך לרמת הסיכון הנמוכה ביותר, סיווג II לסיכון בינוני וסיווג III לסיכון הגבוה ביותר.
עם זאת, עשויים להיות הבדלים בין ה-MDR ל-FDA בהערכת רמת הסיכון. מכשירים סטריליים או מכשירי מדידה מסוג Class I לפי ה-MDR עשויים להיחשב כ-Class II לפי תקנות ה-FDA. מכשירים רפואיים מסוימים מסוג Class IIb לפי ה-MDR עשויים להיחשב כ-Class III, לפי ה-FDA. יש להעריך כל מקרה באופן עצמאי.
מערכות ניהול איכות
גם ה-MDR וגם ה-FDA דורשים מיצרני מכשירים רפואיים, כולל תוכנה, להטמיע מערכת ניהול איכות התואמת את התקנות הרלוונטיות.
היקף התוכן
תקנות ה-FDA מחולקות למדורים בהתאם לקטגוריות של מכשירים רפואיים. כל מדור כולל דרישות בנוגע לבטיחות וליעילות של מכשירים רפואיים בהתאם לשימושם. הדבר קשור ישירות לשיטת ההגשה לפני שיווק (premarket submission) הנהוגה בהמשך התהליך.
ה-MDR מתמקד יותר בדרישות הספציפיות ליצרני מכשירים רפואיים ולגופים מוסמכים המפקחים על תהליך הכנסת מכשירים רפואיים חדשים לשוק האיחוד האירופי.
תהליך הגשה
על פי ה-FDA וה-MDR, מכשירים רפואיים מסוג class I (בעלי הסיכון הנמוך ביותר, שאינם מודדים ואינם סטריליים) אינם נדרשים לעבור ביקורת בלתי תלויה לפני שחרורם למכירה. כדי להציגם בשווקי האיחוד האירופי וארצות הברית, על היצרנים לפעול לפי תהליך הצהרה עצמית (באיחוד האירופי זהותהליך סימון CEמטבע הדברים, יש להכין את כל התיעוד המתאים, אך אין צורך באימות של צד שלישי.
מכשירים רפואיים בסיכון גבוה יותר חייבים להיות מאומתים על ידי גוף notified באיחוד האירופי או על ידי ה-FDA בארה"ב. בשני המקרים יש להכין תיק טכני, אף שתהליך השחרור לשוק שונה.
>> EU MDR מול FDA: מהם ההבדלים והדמיון העיקריים?
מאגרי נתונים של מכשירים רפואיים
קיימות מאגרי נתונים שונים של מכשירים רפואיים הפועלים באיחוד האירופי ובארצות הברית. בארצות הברית, זהו מאגר המכשירים הרפואיים של ה-FDA ובאיחוד האירופי – EUDAMED.
מערכת זיהוי ייחודית למכשירים רפואיים
UDI הינה מערכת מקובלת ברחבי העולם וחלה הן באיחוד האירופי והן בארה"ב. עם זאת, קיימים הבדלים מסוימים בין ה-MDR וה-FDA בכל הנוגע למקום ולאופן שבו יש למקם את התוויות על מכשירים רפואיים.
תיעוד טכני
למרות העובדה שלתקנות ה-FDA וה-MDR בנוגע לתיק הטכני (Technical File) יש קווי דמיון מסוימים, אין זה אומר שתיק טכני שהוכן לפי דרישות האיחוד האירופי יהיה מקובל באותה מידה בארצות הברית, ולהיפך. חלק מההבדלים טמונים בניואנסים הנוגעים לייצור מכשירים רפואיים, כגון ניהול סיכונים וסיווג.
על מנת לעמוד בדרישות ה-FDA וה-MDR, התיעוד שלכם צריך לכסות את הדרישות המפורטות בשתי התקנות. זוהי לא רק הגישה הטובה ביותר האפשרית אלא גם הגישה המומלצת.
הערכה קלינית
עבור כל מכשירים רפואיים מסוג class III וחלק ממכשירי class IIb, תקנת ה-EU MDR דורשת הכנת דוח הערכה קלינית (CER) על ידי היצרן, שלאחר מכן נבדק ומאושר על ידי גוף מוסמך (Notified Body). לעומת זאת, ה-FDA אינו דורש CER עבור רוב המכשירים הרפואיים הכשירים להגשה במסלול 510(k).
שמישות של מכשירים רפואיים
גם ה-FDA וגם ה-EU MDR שמים דגש חזק על שמישות של מכשירים רפואיים.
אנו נתמוך בך בהשקת התוכנה הרפואית שלך לשוק האמריקאי
המומחים שלנו בדרישות ה-FDA למכשירים רפואיים ינחו ויסייעו לכם לאורך כל התהליך. נסייע לכם גם בהכנת כל התיעוד הטכני הנדרש כדי לעמוד בדרישות של שוקי המכשירים הרפואיים באיחוד האירופי ובארה"ב כאחד. בדקו את שירותי ייעוץ רגולטורי של FDA.
See also our הצעת Healthcare ו-Life Sciences עמוד לפרטים נוספים על השירותים שלנו, או צור איתנו קשר ישירות באמצעות הטופס למטה.
שאלות נפוצות: תקנות ה-FDA למכשירים רפואיים
קביעה האם המוצר שלכם עומד בהגדרה המשפטית האמריקאית של מכשיר רפואי לפי סעיף 201(h) של חוק FD&C. הדבר תלוי בעיקר בשימוש המיועד (Intended Use) ובהתוויות לשימוש (Indications for Use) של המוצר שלכם. אם המוצר שלכם מיועד לאבחן, לטפל, לרפא, להקל או למנוע מחלה (או להשפיע על המבנה או התפקוד של הגוף), ייתכן שהוא ייחשב כמכשיר רפואי.
מדובר בהגשה רשמית ל-FDA בבקשה להנחיות סיווג. היא כרוכה בתשלום ועשויה לקחת זמן לעיבוד, אך היא מספקת אישור רשמי כיצד המכשיר שלך מוסדר.
הגשת 510(k) מוכיחה שהמכשיר שלך שקול במידה רבה למכשיר המשווק כדין (מכשיר פרדיקט). זהו המסלול הנפוץ ביותר עבור מכשירים מסוג Class II.
אם המוצר שלכם הוא תוכנה עצמאית המיועדת למטרות רפואיות (אבחון, טיפול, ניטור וכו'), הוא עשוי להיות מוסמך כ-Software as a Medical Device (SaMD). מוצרים אלה חייבים לפעול לפי אותם מסלולי סיווג ורגולציה כמו מכשירים רפואיים אחרים.
Title 21 CFR (Code of Federal Regulations) מסדיר את הפיתוח, הבדיקה, הייצור והשיווק של מכשירים רפואיים בארה"ב.
הוא כולל דרישות עבור:
– מערכות איכות
– תיוג
– רשומות אלקטרוניות (חלק 11)
– הגשות לפני שיווק
עמידה בתקנות היא חובה עבור יצרנים.


arrow_circle_rightצרו קשר
מחפשים סיוע באישור FDA עבור מכשירים רפואיים?

arrow_circle_right המאמרים שלנו


