Un guide sur les réglementations FDA relatives aux dispositifs médicaux


Dans ce guide, vous découvrirez :
- à quoi ressemble le processus de mise sur le marché d'un dispositif médical aux États-Unis, étape par étape,
- quelles exigences pour les fabricants de dispositifs médicaux sont énoncées dans les réglementations,
- comment déterminer si votre produit est qualifié de dispositif médical et comment le classer correctement,
- quelle méthode de soumission devez-vous suivre et pourquoi,
- comment se conformer à la fois au MDR et à la FDA pour vendre votre dispositif sur les marchés de l'UE et des États-Unis.
Comment commercialiser votre dispositif médical sur le marché américain ?
Le processus de mise sur le marché américain d'un dispositif médical, tel que déterminé par la FDA, peut être décomposé en les principales étapes suivantes :
- Déterminez si votre dispositif est considéré comme un dispositif médical en fonction de son usage prévu et des indications d'utilisation.
- Classer l'appareil. Les dispositifs médicaux de classe I, bien que soumis à des exigences moins strictes, doivent toujours se conformer aux lignes directrices de base, notamment l'enregistrement du dispositif.
- Préparez des preuves scientifiques démontrant que votre dispositif médical remplit son rôle tel que défini dans l'Usage Prévu.
- Choisissez la voie de soumission préalable à la mise sur le marché appropriée.
Examinons plus en détail chaque étape du processus.
Définition des dispositifs médicaux selon la FDA
La première étape du processus consiste à valider votre produit par rapport à la définition de la FDA d'un dispositif médical, qui figure à la Section 201(h) du FD&C Act (21 USC 321(h)).
La FDA définit un dispositif médical comme un instrument, un appareil, un outil, une machine, un dispositif, un implant, un réactif in vitro ou tout autre article similaire ou connexe destiné à être utilisé dans le diagnostic, la guérison, l'atténuation, le traitement ou la prévention d'une maladie, ou destiné à affecter la structure ou toute fonction du corps. La compréhension de cette définition est cruciale pour les fabricants afin de déterminer si leur produit est qualifié de dispositif médical et de garantir la conformité aux réglementations de la FDA.
Nos experts vous aideront à atteindre la conformité avec les réglementations de la FDA
En savoir plus
Comment déterminer si votre produit est un dispositif médical, et comment le classer selon les réglementations de la FDA ?
Naviguer dans les réglementations de classification de la FDA aide à identifier la catégorie appropriée parmi les 16 spécialités médicales, garantissant ainsi la conformité aux exigences réglementaires.
La méthode la plus simple pour valider si votre produit répond aux critères spécifiés dans la définition du dispositif médical ci-dessus est d'identifier sonUtilisation(s) prévue(s)ainsi que les indications relatives à son utilisation. Une fois que vous les avez documentées, vous pouvez passer à l'étape suivante du processus de validation : la vérification de la classification appropriée du produit. Comprendre si un dispositif relève des définitions et classifications spécifiques de la FDA est crucial pour une catégorisation adéquate. Il existe au moins trois méthodes pour ce faire :
1. Recherche dans la base de données de classification des produits
Consultez la base de données de classification des produits de la FDA pour déterminer si une classification existante pourrait correspondre à votre produit. Veuillez noter que vous devrez peut-être utiliser à la fois la recherche rapide et la recherche avancée et saisir au moins quelques mots-clés de recherche jusqu'à trouver les bons.
2. Comparaison d'appareils similaires
Si vous connaissez des dispositifs similaires à votre produit, vous pouvez saisir, par exemple, son nom, son code, sa classe de dispositif et son numéro de réglementation, et baser l'identification de votre produit sur les résultats. Si vous ne connaissez aucun produit susceptible d'appartenir à la même catégorie, vous pouvez également consulter les bases de données créées pour les dispositifs pré-commercialisés de classe de risque faible à modérée, telles que l'Approbation Pré-commercialisation (PMA), la Notification Pré-commercialisation 510(k) et De Novo. Il existe également la Humanitarian Device Exemption (HDE) pour les dispositifs utilisés pour diagnostiquer, traiter et atténuer les maladies ou affections rares.
3. Informations sur l'enregistrement des dispositifs
Consultez leBase de données d'enregistrement des établissements et de référencement des dispositifset vérifiez les fabricants de dispositifs médicaux enregistrés auprès de la FDA et les produits qu'ils commercialisent sur le marché.
>> Comment déterminer si votre produit est un dispositif médical selon la FDA ?
Quelles sont les classes de dispositifs médicaux ?
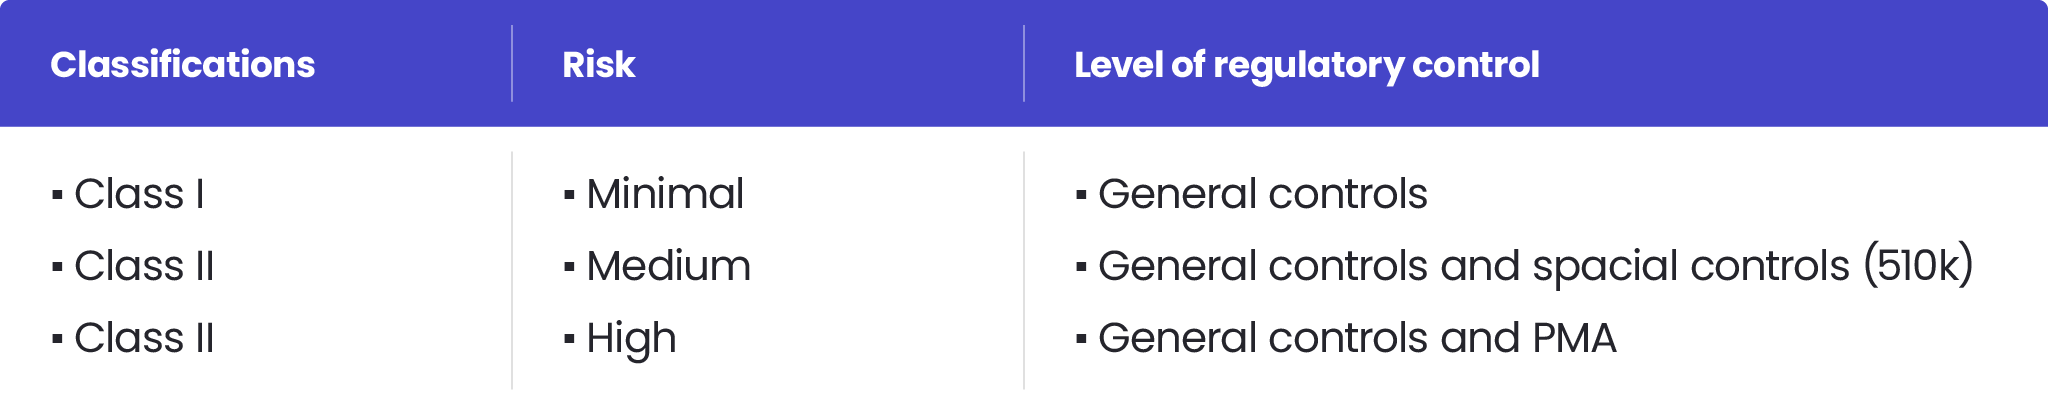
Le processus de classification est basé sur l'évaluation des risques et les contrôles réglementaires nécessaires pour garantir la sécurité des patients et des opérateurs, ainsi que l'efficacité d'un dispositif. Selon la FDA, il existe trois classes de dispositifs médicaux :
- Classe I – associée au niveau de risque le plus faible.
- Classe II – présentant un risque modéré pour les utilisateurs. Parmi les exemples de dispositifs de classe II figurent les kits de transfusion sanguine, qui nécessitent une réglementation stricte de la FDA pour garantir leur sécurité et leur efficacité.
- Classe III – caractérisant les dispositifs présentant le niveau de risque le plus élevé. Les dispositifs de classe III, tels que les stimulateurs cardiaques implantables, nécessitent une approbation préalable à la mise sur le marché de la FDA (PMA) en raison de leur nature à haut risque et de la nécessité d'essais cliniques approfondis.
>> Comment classer un logiciel comme dispositif médical selon la FDA et Niveau de préoccupation de la FDA : une introduction à la réglementation des dispositifs médicaux par la FDA
Aperçu de 21 CFR
Le Titre 21 du Code of Federal Regulations (21 CFR) est un ensemble complet de réglementations fédérales qui régissent le développement, les essais et la commercialisation des dispositifs médicaux aux États-Unis. Ces réglementations sont divisées en plusieurs parties, chacune traitant d'un aspect spécifique du développement et de la réglementation des dispositifs médicaux. Le 21 CFR fournit un cadre permettant de garantir la sécurité et l'efficacité des dispositifs médicaux, et la conformité à ces réglementations est obligatoire pour tous les fabricants de dispositifs médicaux. En respectant ces réglementations fédérales, les fabricants peuvent s'assurer que leurs produits répondent aux normes nécessaires en matière de sécurité et d'efficacité avant leur mise sur le marché.
Enregistrements et signatures électroniques (21 CFR Part 11)
Le 21 CFR Part 11 régit l'utilisation des enregistrements et des signatures électroniques dans le développement et la fabrication des dispositifs médicaux. Cette partie de la réglementation exige que les enregistrements électroniques soient exacts, fiables et sécurisés, et que les signatures électroniques soient authentiques et vérifiables. La réglementation impose également que les enregistrements électroniques soient conservés d'une manière garantissant leur intégrité et leur authenticité, et qu'ils soient facilement accessibles pour inspection par les responsables de la FDA. La conformité à la Part 11 est essentielle pour les fabricants qui utilisent des systèmes électroniques dans leurs processus, car elle garantit que tous les enregistrements sont dignes de confiance et peuvent être utilisés lors des examens réglementaires.
Qu'est-ce qu'une demande 513(g) ?
Si vous rencontrez des difficultés pour classer votre dispositif médical, vous pouvez demander à la FDA une détermination ou une classification formelle du dispositif en soumettant une demande 513(g). Toutefois, cette option est payante – des frais standard de 5 061 $ – et le processus prend un temps considérable.
Si vous avez besoin d'aide pour la classification de votre dispositif, notre expert peut vous accompagner à un coût similaire et dans un délai bien plus court. Contactez-nous via le formulaire ci-dessous pour plus d'informations.
Comment vérifier si votre produit est un logiciel en tant que dispositif médical (SaMD) ?
Si votre produit est une application autonome susceptible ou non d'être utilisée comme partie d'un dispositif plus vaste, il peut être classé comme Software as a Medical Device (SaMD).
Suivez ce lien pour en savoir plus sur le SaMD et déterminer si votre produit peut être classé comme tel : Logiciel en tant que dispositif médical : ce que vous devez savoir en 2022
Types de soumissions préalables à la mise sur le marché de la FDA
La classe d'un dispositif détermine le type de demande d'autorisation de mise sur le marché exigée par la FDA. Il existe cinq types de demandes :
Premarket Notification 510(k)
La procédure 510(k) est utilisée pour les dispositifs de classe I et la majorité des dispositifs de classe II, qui ne sont pas soumis à un autre type de demande préalable à la mise sur le marché.
Premarket Approval (PMA)
C'est le type de demande de mise sur le marché préalable le plus strict exigé par la FDA. Il s'applique aux dispositifs de classe III qui présentent le risque le plus élevé ou qui n'ont pas d'équivalents substantiels déjà disponibles sur le marché.
Investigational Device Exemption (IDE)
L'IDE s'applique aux dispositifs expérimentaux destinés à être utilisés dans des études cliniques pour collecter des données sur leur sécurité et leur efficacité et pour identifier les risques potentiels pour la santé et la vie humaines.
Demande de classification De Novo
La demande de classification De Novo est une voie de soumission pour les dispositifs nouveaux de classe I ou de classe II sans prédécesseurs similaires disponibles sur le marché américain, qui ne correspondent à aucune catégorie existante.
Humanitarian Device Exemption (HDE)
La HDE est une méthode de soumission préalable à la mise sur le marché pour les dispositifs de classe III présentant un niveau de risque élevé. La HDE s'applique généralement aux dispositifs destinés à traiter des maladies rares ou des conditions médicales rares.
>> Lisez plus en détail les types de soumissions préalables à la mise sur le marché de la FDA dans cet article : Une introduction à la réglementation des dispositifs médicaux par la FDA
Approbation préalable à la mise sur le marché pour les dispositifs médicaux de classe III
Les dispositifs médicaux de classe III sont les dispositifs les plus strictement réglementés et nécessitent une approbation préalable à la mise sur le marché (PMA) de la FDA avant de pouvoir être commercialisés. Le processus de PMA implique la soumission d'une demande détaillée à la FDA, comprenant des informations complètes sur la conception, les tests et les essais cliniques du dispositif. La FDA examine la demande pour s'assurer que le dispositif est sûr et efficace et qu'il répond à toutes les exigences réglementaires. Le processus de PMA peut être long et complexe, nécessitant souvent des ressources et une expertise considérables. Les fabricants de dispositifs médicaux de classe III doivent se préparer à un processus d'examen rigoureux pour démontrer que leurs produits sont sûrs à utiliser.
Autorisation 510(k) pour les dispositifs de classe II
Les dispositifs médicaux de classe II nécessitent une autorisation 510(k) de la FDA avant de pouvoir être commercialisés. Le processus 510(k) implique la soumission d'une notification préalable à la mise sur le marché auprès de la FDA, qui comprend des informations détaillées sur la conception du dispositif, les tests et l'usage prévu. La FDA examine la notification pour s'assurer que le dispositif est substantiellement équivalent à un dispositif de référence déjà légalement commercialisé. Ce processus est généralement moins complexe et moins long que le processus PMA pour les dispositifs de classe III, mais il nécessite tout de même des ressources et une expertise considérables. En obtenant l'autorisation 510(k), les fabricants peuvent démontrer que leurs dispositifs de classe II répondent aux normes réglementaires nécessaires en matière de sécurité et d'efficacité.
Les exigences de la FDA concernant le système de management de la qualité
Les exigences régissant la conception et le développement d'un système de management de la qualité afin de garantir la sécurité d'utilisation d'un dispositif médical sont décrites dans la Partie 820 du Titre 21 du CFR de la FDA.
Il convient de noter que les exigences de la Partie 820 et de l'ISO 13485 sont presque équivalentes, donc si votre système de management de la qualité est déjà conforme à l'ISO 13485, il est probable qu'il soit également en accord avec la Partie 820.
Combien coûte l'obtention de l'approbation de la FDA pour un dispositif médical ?
Pour la plupart de ses demandes d'examen de dispositifs médicaux, la FDA facture des frais qui doivent être payés pour lancer le processus d'approbation, sauf si le demandeur est éligible à une exemption. Outre les frais de dossier, la FDA facture également des frais annuels d'enregistrement d'établissement, qui s'élèvent à 5 672 $ pour 2022.
Il convient de mentionner qu'il est possible de bénéficier de frais réduits pour les petites entreprises. Les frais pour les types de demandes mentionnés dans le texte sont les suivants :
Combien de temps prend l'approbation préalable à la mise sur le marché de la FDA pour les dispositifs médicaux ?
Le temps nécessaire pour obtenir l'approbation d'un dispositif médical dépend de sa classe et peut aller d'une à deux semaines à huit mois.
>> En savoir plus sur Processus d'approbation de la FDA pour les dispositifs médicaux
EU MDR vs FDA : quelles sont les principales différences et similitudes ?
Il existe plusieurs différences entre les exigences de la FDA et celles du MDR, mais aussi certaines similitudes dans certains domaines. Les plus importantes sont énumérées ci-dessous.
Classification des dispositifs médicaux
La FDA classe les dispositifs médicaux commercialisés aux États-Unis en trois classes en fonction de leur profil de risque, ce qui influence les réglementations de mise sur le marché et les exigences pour les fabricants.
L'approche de la classification des dispositifs médicaux selon la FDA est assez similaire au MDR. Selon le MDR de l'UE, il existe les classes I, II (divisée en IIa et IIb) et III. Plus la classe est élevée, plus le risque est important.
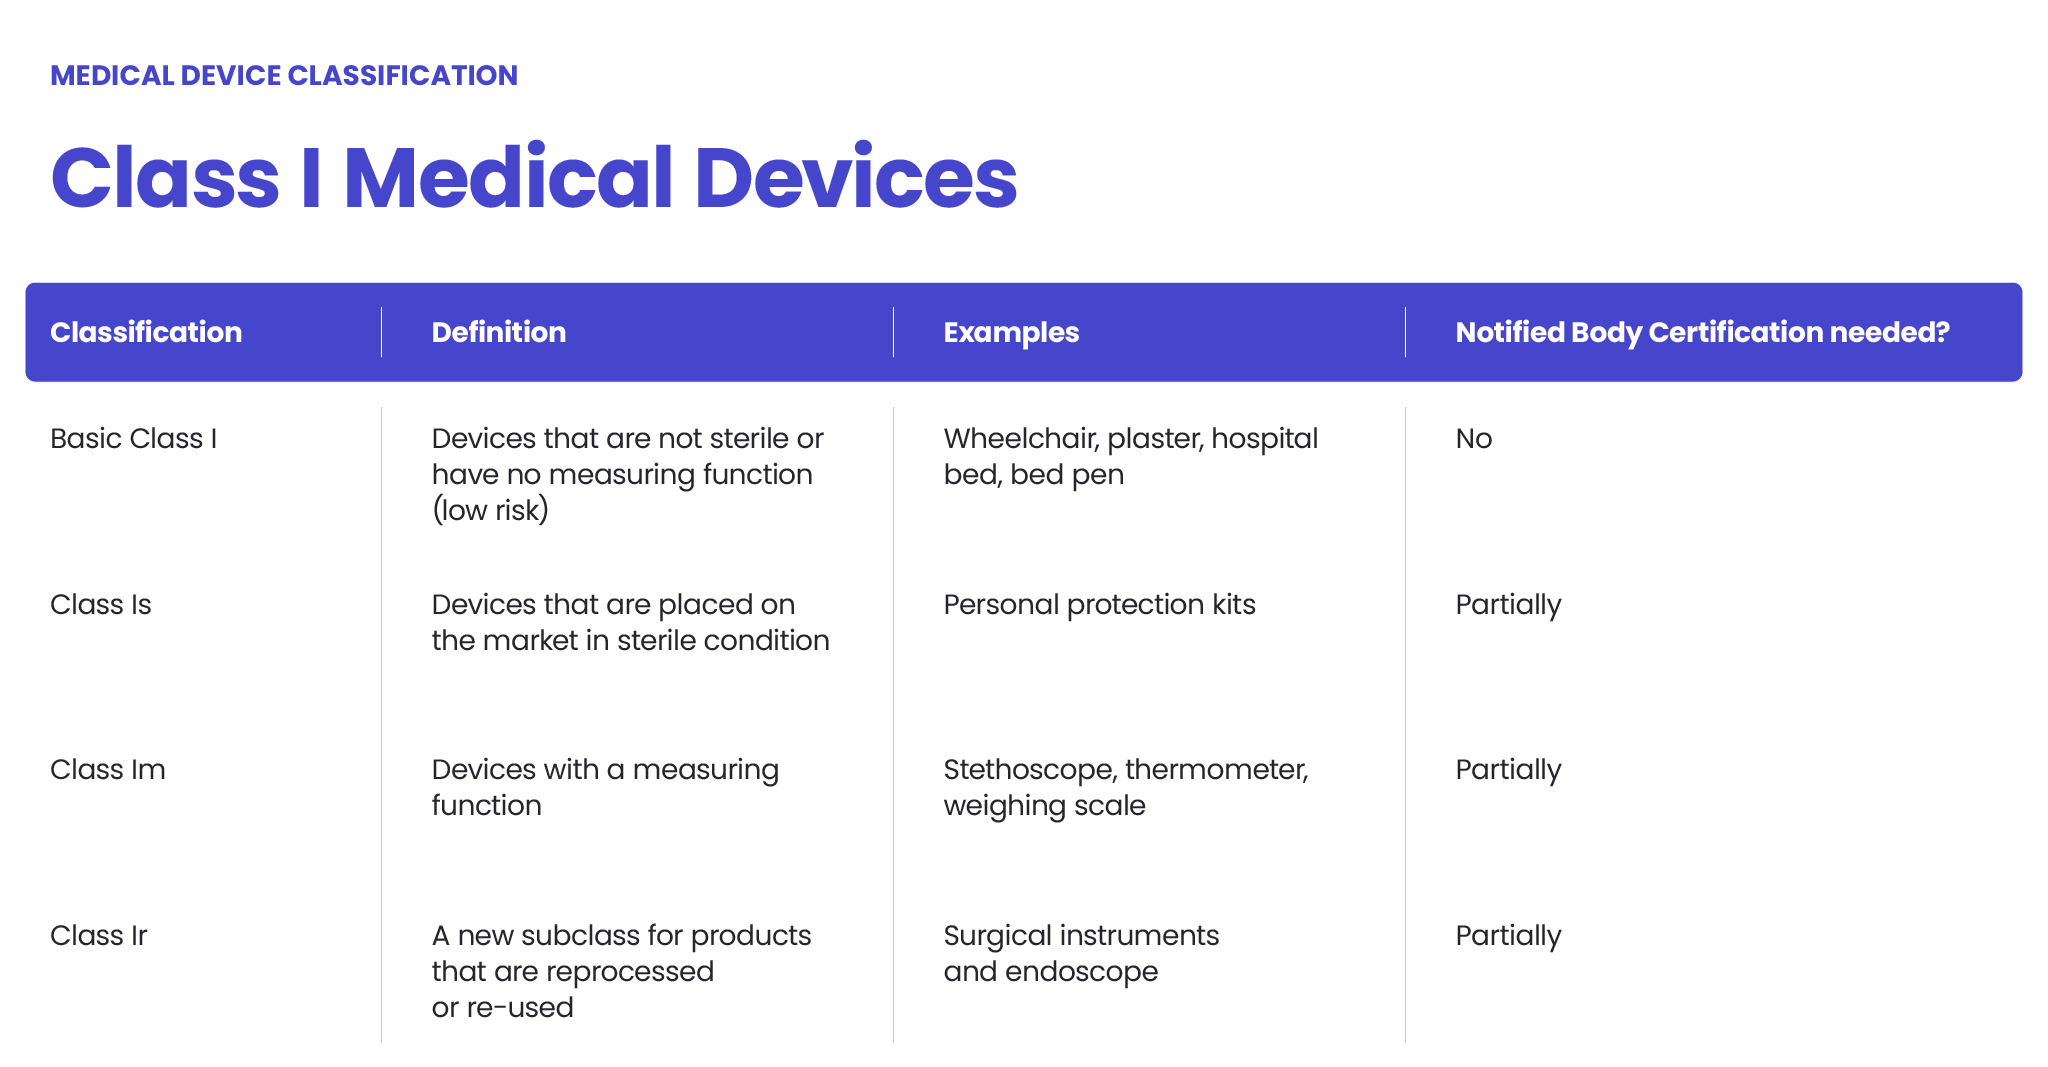
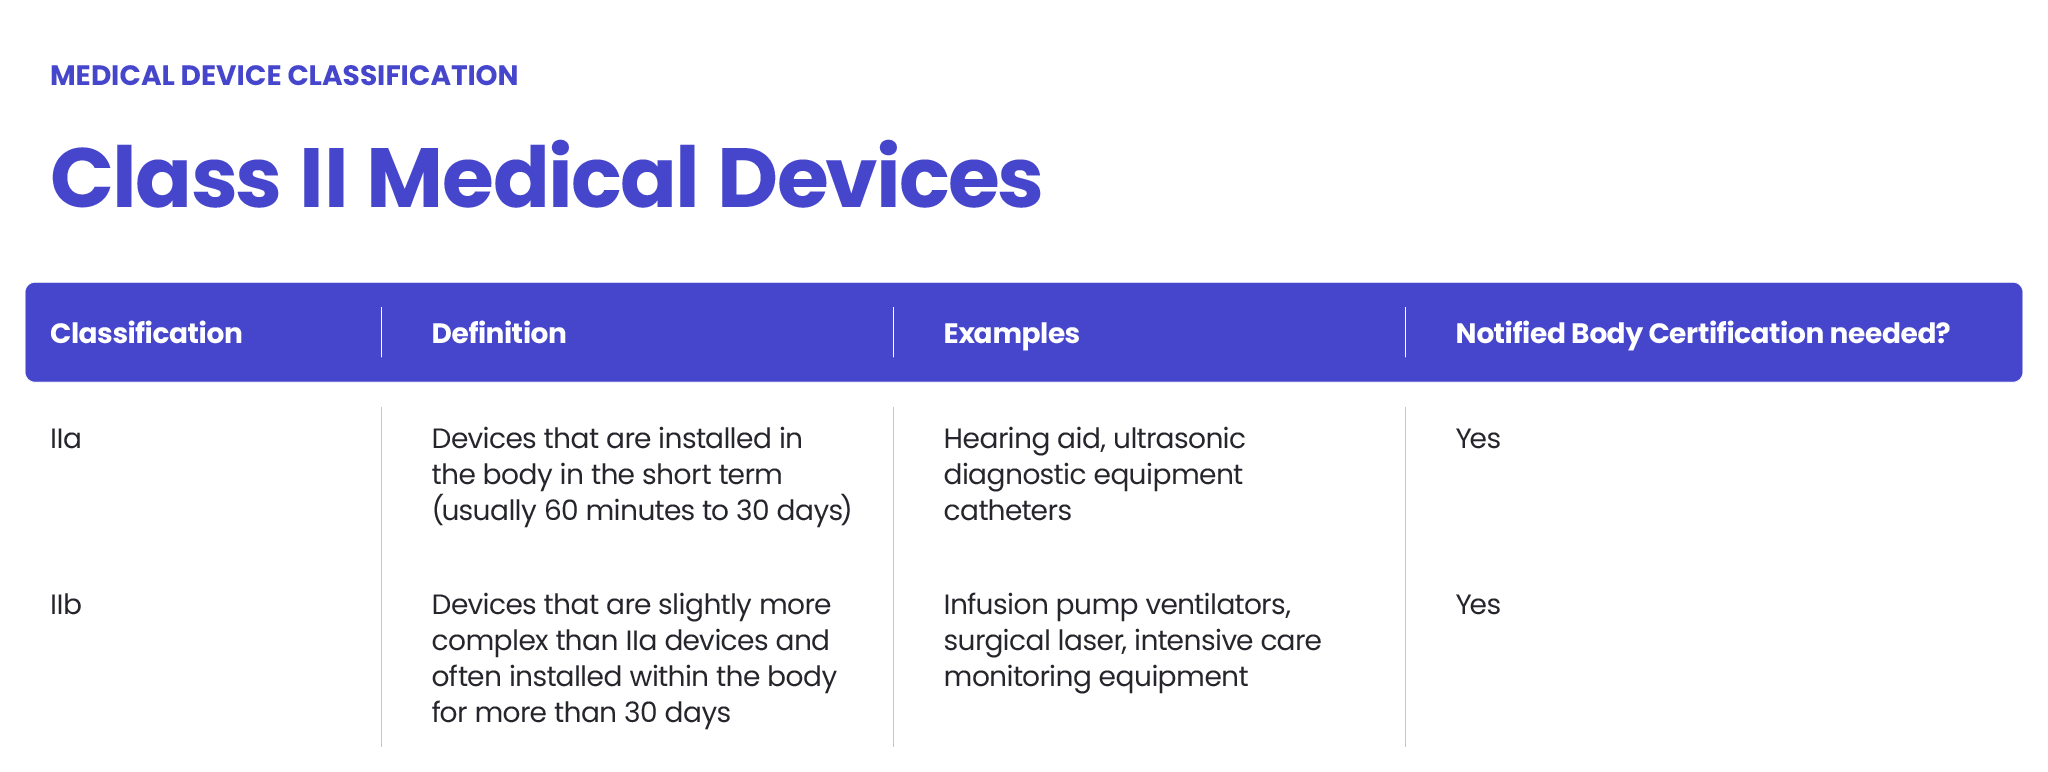
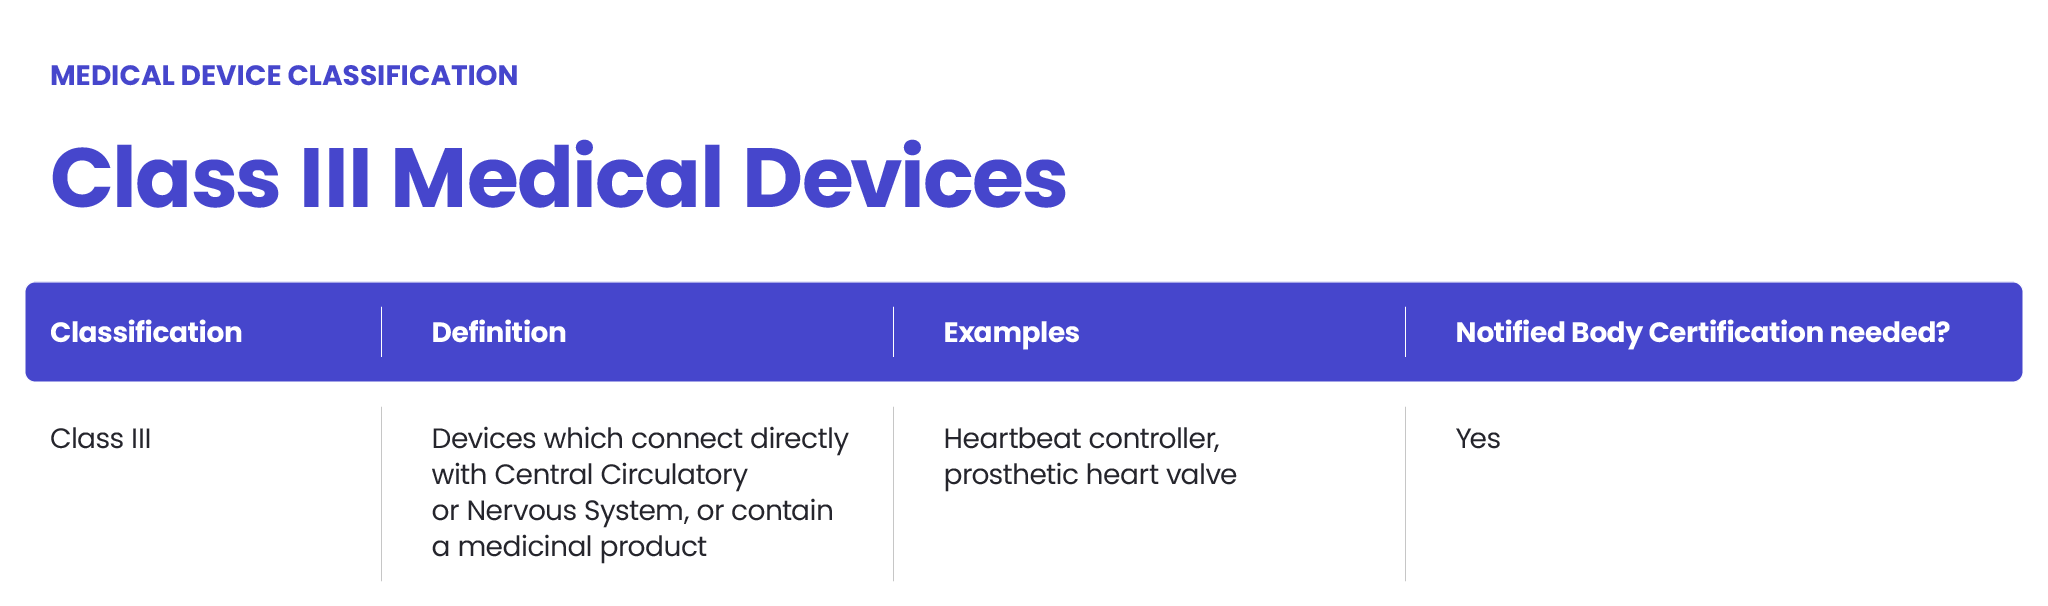
La FDA classe également les dispositifs médicaux selon leur niveau de risque et les contrôles réglementaires nécessaires pour garantir la sécurité des patients et des opérateurs : la classe I est associée au risque le plus faible, la classe II à un risque modéré et la classe III au risque le plus élevé.
Cependant, il peut y avoir des différences entre le MDR et la FDA dans l'évaluation du niveau de risque. Les dispositifs stériles ou de mesure de classe I du MDR peuvent être considérés comme de classe II selon la réglementation de la FDA. Certains dispositifs médicaux de classe IIb du MDR pourraient être considérés comme de classe III, selon la FDA. Chaque cas doit être évalué indépendamment.
Systèmes de management de la qualité
Le MDR et la FDA exigent tous deux que les fabricants de dispositifs médicaux, y compris les logiciels, disposent d'un système de management de la qualité conforme aux réglementations respectives.
La portée du contenu
Les réglementations de la FDA sont divisées en sections selon les catégories de dispositifs médicaux. Chaque section comprend des exigences concernant la sécurité et l'efficacité des dispositifs médicaux selon leur utilisation. Cela est directement lié à la méthode de soumission préalable à la mise sur le marché appliquée ultérieurement dans le processus.
Le MDR met davantage l'accent sur les exigences spécifiques aux fabricants de dispositifs médicaux et aux organismes notifiés qui supervisent le processus d'introduction de nouveaux dispositifs médicaux sur le marché de l'UE.
Processus de soumission
Selon la FDA et le MDR, les dispositifs médicaux de classe I (ceux présentant le risque le plus faible, non mesurants et non stériles) ne sont pas tenus de subir un audit indépendant avant leur mise sur le marché. Pour les introduire sur les marchés de l'UE et des États-Unis, les fabricants doivent suivre une procédure d'autodéclaration (dans l'UE, il s'agit d'uneProcessus de marquage CE). Naturellement, toute la documentation appropriée doit être préparée, mais une vérification par un tiers n'est pas requise.
Les dispositifs médicaux à risque plus élevé doivent être vérifiés soit par un organisme notifié dans l'UE, soit par la FDA aux États-Unis. Un dossier technique doit être préparé dans les deux cas, même si le processus de mise sur le marché est différent.
>> EU MDR vs FDA : quelles sont les principales différences et similitudes ?
Bases de données des dispositifs médicaux
Différentes bases de données de dispositifs médicaux fonctionnent dans l'UE et aux États-Unis. Aux États-Unis, il s'agit de la base de données des dispositifs médicaux de la FDA et dans l'UE – EUDAMED.
Système unique d'identification des dispositifs médicaux
L'UDI est un système accepté à l'échelle mondiale et s'applique aussi bien dans l'UE qu'aux États-Unis. Cependant, il existe certaines différences entre le MDR et la FDA quant à l'endroit et à la manière dont les étiquettes doivent être apposées sur les dispositifs médicaux.
Documentation technique
Bien que les réglementations de la FDA et du MDR concernant le Dossier Technique présentent certaines similitudes, cela ne signifie pas que le Dossier Technique créé pour les exigences de l'UE sera également acceptable aux États-Unis et vice versa. Certaines différences résident dans les nuances relatives à la fabrication des dispositifs médicaux, telles que la gestion des risques et la classification.
Afin de vous conformer aux exigences de la FDA et du MDR, votre documentation doit couvrir les exigences spécifiées dans les deux réglementations. Ce n'est pas seulement l'approche la meilleure possible, mais aussi celle recommandée.
Évaluation clinique
Pour tous les dispositifs médicaux de classe III et certains dispositifs de classe IIb, l'EU MDR exige qu'un Rapport d'évaluation clinique (CER) soit préparé par un fabricant, puis examiné et accepté par un Organisme Notifié. En revanche, la FDA n'exige pas de CER pour la plupart des dispositifs médicaux qualifiés pour une soumission 510(k).
L'utilisabilité des dispositifs médicaux
La FDA et le règlement européen MDR mettent tous deux fortement l'accent sur l'utilisabilité des dispositifs médicaux.
Nous vous accompagnerons dans la commercialisation de votre logiciel médical sur le marché américain
Nos experts en exigences FDA pour les dispositifs médicaux vous guideront et vous assisteront tout au long du processus. Nous vous aiderons également à préparer toute la documentation technique nécessaire pour répondre aux exigences des marchés des dispositifs médicaux de l'UE et des États-Unis. Consultez notre services de conseil réglementaire FDA.
Voir aussi notre Offre Santé et Sciences de la vie page pour plus de détails sur nos services, ou contactez-nous directement à l'aide du formulaire ci-dessous.
FAQ : réglementation FDA sur les dispositifs médicaux
Déterminer si votre produit répond à la définition juridique américaine d'un dispositif médical au sens de la Section 201(h) du FD&C Act. Cela dépend principalement de l'usage prévu et des indications d'utilisation de votre produit. Si votre produit est destiné à diagnostiquer, traiter, guérir, atténuer ou prévenir une maladie (ou à affecter la structure ou la fonction du corps), il peut être qualifié de dispositif médical.
Il s'agit d'une soumission formelle à la FDA demandant des orientations en matière de classification. Elle implique des frais et peut prendre du temps à traiter, mais elle fournit une confirmation officielle de la manière dont votre dispositif est réglementé.
Une soumission 510(k) démontre que votre dispositif est substantiellement équivalent à un dispositif légalement commercialisé (dispositif de référence). Il s'agit de la voie la plus courante pour les dispositifs de classe II.
Si votre produit est un logiciel autonome destiné à des fins médicales (diagnostic, traitement, surveillance, etc.), il peut être qualifié de logiciel en tant que dispositif médical (SaMD). Ces produits doivent suivre la même classification et les mêmes voies réglementaires que les autres dispositifs médicaux.
Le Titre 21 CFR (Code of Federal Regulations) régit le développement, les tests, la fabrication et la commercialisation des dispositifs médicaux aux États-Unis.
Il comprend des exigences pour :
– Systèmes qualité
– Étiquetage
– Enregistrements électroniques (Partie 11)
– Soumissions préalables à la mise sur le marché
La conformité est obligatoire pour les fabricants.


arrow_circle_rightContactez-nous
Vous cherchez une assistance pour l'approbation FDA des dispositifs médicaux ?

arrow_circle_right Nos articles


