כיצד להשיג אישור FDA עבור מכשירים רפואיים


מינהל המזון והתרופות (FDA) מסדיר את מכירתם של מוצרים המוגדרים כ-מכשירים רפואיים ומפקח על בטיחותם ויעילותם בארה"ב. לכן, כדי למכור מכשירים רפואיים באופן חוקי בשוק זה, חשוב לקבל את אישור הסוכנות. אישור FDA משמעו שהמכשיר הרפואי אומת באופן פורמלי ושהוא מאושר על ידי הסוכנות הרגולטורית.
כדי לענות על השאלה כיצד להשיג אישור FDA עבור מכשירים רפואיים, עלינו לבחון מקרוב את כל התהליך. לכן, במאמר של היום אנו מציגים את החלקים החשובים ביותר בתהליך, כגון הסמכת מכשירים ובחירת מסלול מתאים, וכן מספקים סקירה כללית של העלויות ומשך התהליך. הפרסום הוכן בשיתוף פעולה הדוק עם Krzysztof Minicki, מנהל תחום Healthcare & Life Sciences ב-Spyrosoft.
תהליך אישור FDA למכשירים רפואיים
כדי לקבל אישור למוצר שלכם, עליכם לעבור תהליך הסמכה ואחד ממסלולי האישור, תוך עמידה בסט של תקנות ודרישות מרכזיות. ניתן לתאר את כל המסלול לאישור FDA עבור מכשירים רפואיים כתהליך של חמישה שלבים:
שלב 1 – הסמכת המכשיר
הצעד הראשון לקבלת אישור FDA הוא סיווג נכון של המכשיר הרפואי שלכם. צעד זה חשוב במיוחד מכיוון שתהליך הפיתוח שונה בהתאם לסיווג המכשיר. מכשירים רפואיים מסווגים על בסיס הסיכון שהם מהווים. FDA משתמש בשלושה סוגי סיווג:
- מחלקה 1 – מכשירים מהווים את הסיכון הנמוך ביותר לצרכנים. מכשירים בסיכון נמוך כפופים לפיקוח כללי המבטיח את בטיחותם ויעילותם של המכשירים לאחר ייצורם.
- מחלקה 2 – התקנים מהווים סיכון גבוה יותר לצרכנים מאשר אלו במחלקה 1. התקנים אלו כפופים הן לבקרות כלליות והן לבקרות מיוחדות. בקרות מיוחדות בסיווג זה כוללות דרישות תיוג, תקני ביצוע מחייבים ספציפיים ודרישות בדיקה ספציפיות.
- מחלקה 3 – מכשירים מיועדים לתמוך או לשמר חיים, מושתלים בגוף, או שיש להם סיכון גבוה למחלה או לפציעה. לכן, הם דורשים אישור טרום-שיווקי, כלומר היצרנים חייבים להוכיח את הבטיחות והיעילות של המכשיר. מלבד אישור טרום-שיווקי, מחלקה 3 כפופה גם לבקרות כלליות.
יש לדעת את סיווג המכשיר לפני תחילת תהליך הפיתוח. דרגת המכשיר יכולה להיות מתואמת עם האופן שבו מנוהלים דרישות ובדיקות. היא גם קובעת לאילו תקנות המכשיר חייב לעמוד.
זקוק לתמיכה בתהליך אישור ה-FDA?
גלו כיצד נוכל לסייע
שלב 2 – יצירת אב טיפוס
השלב הבא בתהליך האישור הוא פיתוח אב טיפוס או גרסה מוקדמת של המכשיר הרפואי. מכשיר כזה אינו מיועד לשימוש אנושי, הוא מיועד לבדיקות שמבצעים חוקרים בסביבת מעבדה מבוקרת. שלב זה מספק מידע חשוב על השימוש הפוטנציאלי של המוצר ומסייע לזהות ולטפל בסיכונים הסמויים שלו.
שלב 3 – מסלול לאישור
השלב השלישי הוא תהליך הגשת הבקשה עבור ההתקן, אשר תלוי גם בהסמכה הקודמת. ה-FDA קבע סיווג מבוסס סיכון עבור התקנים רפואיים, עם שלוש מחלקות רגולטוריות שכבר הוזכרו. כאשר ככל שמחלקת ההתקן עולה, כך עולה גם הפיקוח הרגולטורי עליו.
מכיוון שקיימים מספר וריאנטים של סיווג מכשירים, יצרנים יכולים לבחור מבין מספר שיטות יישום. המסלולים הבסיסיים לאישור מכשיר רפואי הם:
Premarket Notification 510(k)
מסלול זה הוא הנפוץ ביותר בעת השקת מכשיר רפואי. הוא נדרש כמעט עבור כל מכשירי Class II וחלק ממכשירי Class I. מטרת הגשה זו היא לספק תיעוד וראיות לכך שמכשיר רפואי שקול באופן מהותי מבחינת בטיחות ויעילות למכשיר או מכשירים הקיימים כבר כדין בשוק. התיעוד חייב להוכיח ששני המכשירים חולקים את אותה מטרה מיועדת ומאפיינים טכנולוגיים, וכן להשוות בין שניהם מבחינת תהליך בקרת העיצוב ובדיקות אימות.
Premarket Approval (PMA)
מסלול PMA מכסה מכשירים מסוג Class III ואותם מכשירים מ-Class I ו-Class II שלא יכלו לספק שקילות מהותית בתהליך 510(k). תהליך זה הוא המורכב ביותר מכיוון שהוא דורש ראיות מדעיות וניסויים קליניים כדי להוכיח את הבטיחות והיעילות של המכשיר הרפואי.
Humanitarian Device Exemption (HDE)
מסלול HDE משמש במקרה של מכשירים המיועדים לאבחון וטיפול במחלות או במצבים המשפיעים על חלק קטן מהאוכלוסייה. מספר קטן של מטופלים מביא לקשיים באיסוף ראיות קליניות מספקות כדי לעמוד בתקנים הטיפוסיים של ה-FDA. לכן, בתהליך זה על ה-FDA להעניק פטור של מכשיר לשימוש הומניטרי (HUD), ולאחר מכן על יצרני המכשיר להגיש בקשה ל-HDE לבדיקה המתאימה מרכז. מסלול זה הוכן על ידי ה-FDA כדי להבטיח שמכשירים הנחשבים חיוניים לחולים עם מצבים נדירים יהיו כפופים לבדיקה נאותה ויוכלו לעלות לשוק.
ראוי לציין שבמצב שבו קשה למצוא מכשירים דומים הקיימים כבר בשוק, יצרנים יכולים להשתמש באפשרות מסלול De novo. מסלול זה דורש עצומה מיוחדת לסיווג מחדש של מכשירים בסיכון נמוך או בינוני כמכשירי de novo. עם סיווג זה, המכשיר יכול לעבור בקשה לפי 510(k) במקום תהליך PMA מחמיר יותר. מכשירים שאושרו בתהליך de novo יכולים לשמש לאחר מכן כבסיס למכשירים אחרים.
שלב 4 – סקירה ואישור של המכשיר
השלב הבא הוא להמתין שה-FDA יבחן ויאשר את המכשיר. תהליך הבחינה מתחיל כאשר כל המידע הנדרש אודות המכשיר נאסף והוא מלא. במקרים מסוימים קיימת פטור מהבחינה, אך רובם בדרך כלל כפופים לבחינה מתאימה, אשר תלויה בסיווג שהוקצה קודם לכן ובסוגים של מכשירים דומים הידועים כבר בשוק.
Premarket Notification 510(k)
סקירה של בקשת הודעה מוקדמת (Premarket Notification) בדרך כלל אינה דורשת ניסויים קליניים. היא מציינת האם המכשיר דומה לאחרים שכבר מוסדרים ומשווקים בשוק. בקשת 510(k) חייבת להכיל ראיות מתועדות לכך שהמוצר דומה למכשירים אחרים ושהוא שווה ערך מהותית מבחינת בטיחות ויעילות למכשיר הייחוס. רק לאחר קבלת הצהרה שהמכשיר שווה ערך מהותית, יכול היצרן להשיק את המוצר בארצות הברית.
כדי לקבוע אם ההתקן שווה ערך מהותית, ה-FDA משווה אותו להתקן הפרדיקט במונחים של:
- בעלי שימוש מיועד זהה ומאפיינים טכנולוגיים זהים.
- בעלי אותו ייעוד ושונים במאפיינים הטכנולוגיים, בעוד שלא, מעלים חששות שונים בנוגע לבטיחות וליעילות. יתרה מכך, המידע שהוגש ל-FDA מראה שההתקן בטוח ויעיל כמו התקן המשווק באופן חוקי.
Premarket Approval (PMA)
בקשת ה-PMA המוגשת חייבת לכלול נתונים ממחקרים קליניים ולא-קליניים כאחד, שהם הבסיס להחלטת מומחי ה-FDA בשאלה האם מכשיר בטוח ויעיל לשימוש בשוק. במהלך תהליך הסקירה והאישור, ה-FDA מתמקד בדברים כגון:
- סקירה מנהלית ומדעית לקביעת שלמות ההצעה.
- ביצוע סקירה מדעית, רגולטורית ואיכותית מעמיקה.
- ביצוע סקירה ואפשרות להנפיק המלצות נוספות על ידי הוועדה המייעצת.
- דיונים מסכמים והודעה על תוצאת הסקירה וההחלטה הסופית.
Humanitarian Device Exemption (HDE)
כדי להגיש את הבקשה ל-HDE, על היצרן לקבל תחילה פטור HUD. עם פטור HUD, ה-FDA מכין סקירת קבלה כדי לקבוע אם הבקשה שלמה, ולאחר מכן מבצע סקירה מהותית. בתהליך זה, הסוכנות בודקת אם אין דרך אחרת להביא HUD כזה לשוק ומאמתת אם אין התקנים דומים אחרים בשוק. כדי להבטיח זאת, ה-FDA שוקל את הדברים הבאים:
- מהן ההתוויות לשימוש במכשיר והמאפיינים הטכנולוגיים שלו?
- מהי אוכלוסיית המטופלים שיטופלו או יאובחנו באמצעות המכשיר?
- האם המכשיר עונה על צורכי המטופלים.
בעת הצורך, ה-FDA עשוי להתייעץ עם ועדות מייעצות, המורכבות ממומחים בלתי תלויים בנושא נתון. הוועדה נותנת המלצה האם יש לאשר מכשיר. עם המלצה כזו, ה-FDA מחליט ונותן משוב למגיש או מבקש מידע נוסף. חשוב לציין, שההחלטה הסופית של ה-FDA חייבת להתפרסם עם כל הראיות ב-Federal Register.
שלב 5 – ניטור ביצועי מכשיר לאחר שיווק של FDA
לאחר מתן האישור, ה-FDA ממשיך לפקח על ביצועי המכשיר כדי לוודא שהוא יעיל ותואם את כל החששות הבטיחותיים החדשים. ה-FDA עורך בדיקות מוכרזות ובלתי מוכרזות במתקני ייצור ברחבי ארה"ב. ביקורות אלו יכולות להיות שגרתיות או להתעורר בעקבות בעיות ספציפיות, ומטרתן להבטיח שהיצרנים פועלים לפי שיטות עבודה נאותות. אם התקנים אינם מתקיימים, ל-FDA יש הסמכות לסגור את המתקן.
כדי לסייע בדיווח על בעיות במכשירים רפואיים שכבר אושרו, ה-FDA מספק שני תוכניות:
- MedWatch – משמש לדיווח על אירועים חריגים הקשורים למוצרים רפואיים (תרופות ומכשירים) וללמידה על מידע בטיחותי חדש. ה-FDA מספק התראות בטיחות MedWatch באופן регулярי.
- רשת בטיחות מוצרים רפואיים (MedSun) – משמשת לדיווח על אירועים שליליים ולניטור הבטיחות והיעילות של מכשירים רפואיים על ידי קבוצה של 350 ספקי שירותי בריאות. ה-FDA מפרסם את עלון MedSun אחת לחודש עם עדכונים מרכזיים בנושא בטיחות מכשירים רפואיים.
כמה עולה לקבל אישור FDA למכשיר רפואי?
עבור רוב הבקשות שלה לסקירת מכשירים רפואיים, ה-FDA גובה עמלה שיש לשלם כדי להתחיל בתהליך האישור, אלא אם המבקש זכאי לפטור. מלבד עלויות הבקשה, ה-FDA גובה מכל העסקים המעוניינים להשיק את מכשיריהם בארה"ב דמי רישום שנתיים של מפעל (Annual Establishment Registration Fee), אשר עומדים על 5,672 דולר לשנת 2022.
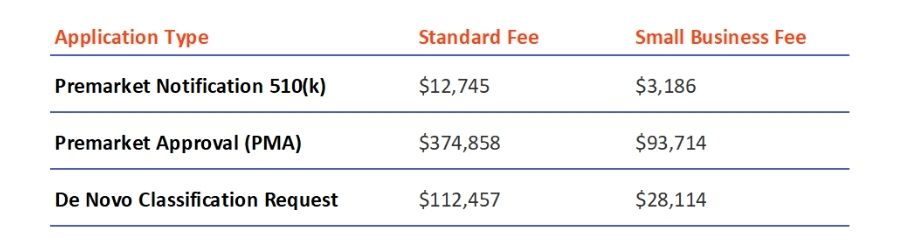
עלויות האגרות החדשות מוכרזות עבור כל שנת כספים ב-Federal Register, ומידע אודותן ניתן למצוא ב- MDUFA דף תשלום למשתמש. ראוי לציין כי עבור עסקים קטנים קיימת אפשרות לזכות בתעריפים מופחתים. התעריפים עבור סוגי הבקשות המפורטים בטקסט הם כדלקמן:
כמה זמן לוקח אישור FDA עבור מכשירים רפואיים?
הזמן הנדרש לקבלת אישור למכשיר רפואי תלוי בסיווג שלו ויכול להימשך בין שבוע או שבועיים לשמונה חודשים.
התקנים מסוג Class I
התקנים המסווגים כמחלקה I (Class I) הם בדרך כלל בעלי המסלול המהיר ביותר לתהליך האישור. רוב התקנים במחלקה I יכולים להיות רשומים באופן עצמאי ולהירשם ב-FDA. התהליך כולל שלושה שלבים – תשלום דמי הרישום, הגשת פרטי הרישום והרישום, וקבלת הודעת האישור, כאשר כל התהליך אורך כשבוע עד שבועיים.
אחוז קטן מהתקנים מסוג Class I דורשים הגשת 510(k), התהליך המשמש בדרך כלל במקרה של התקנים מסוג Class II.
התקני Class II
רוב התקני Class II וחלק מהתקני Class I דורשים הגשת בקשה 510(k), מה שמאריך מעט את תהליך האישור. אם הבקשה מלאה ואין בעיות בבדיקה, התהליך כולו יכול לארוך כ-90 ימים. עם זאת, אם קיימות בעיות בתהליך או פערים בתיעוד, תהליך האישור יכול להיות ארוך משמעותית.
התקנים מסוג Class III
מוצרים המוגדרים כמכשירים מסוג Class III עוקבים ברובם אחר מסלול ה-PMA, הידוע כסוג הבקשה המסובך והמחמיר ביותר. תחילה, ל-FDA יש 45 ימים לקבוע האם הבקשה שלמה דיה ולהודיע למגיש על תוצאת אותה בדיקה. לאחר מכן ל-FDA יש 180 ימים לבצע את סקירת ה-PMA ולאשר או לדחות את הבקשה. שוב, אם הסוכנות מזהה אי-התאמות או ליקויים בבקשה שיש למלא, או אם המגיש מגיש נתונים או מחקרים רלוונטיים חדשים, זמן תהליך האישור עשוי אף להכפיל את עצמו.
סיווג המכשיר ומסלול האישור משפיעים באופן משמעותי על אורך התהליך כולו. כדי לקצר אותו, חשוב לכתוב הגשה באיכות טובה ולהוכיח היטב שקילות מהותית או להוכיח את בטיחות ויעילות המכשיר.
זקוקים לתמיכה בתהליך האישור של ה-FDA?
אם יש לך שאלות נוספות או שאתה זקוק לסיוע כלשהו בתהליך האישור, אל תהסס לפנות אל שירותי בריאות ומדעי החיים צוות. המומחים שלנו יכולים ללוות אתכם לאורך כל התהליך ולסייע בהכנת התיעוד הנדרש או בבחירת סיווג ההסמכה הנכון ומסלול ההגשה.


arrow_circle_rightצור קשר
מחפשים סיוע באישור FDA עבור מכשירים רפואיים?

arrow_circle_right המאמרים שלנו




