كيفية الحصول على موافقة إدارة الغذاء والدواء للأجهزة الطبية


تنظم إدارة الغذاء والدواء الأمريكية (FDA) بيع المنتجات المصنفة على أنهاالأجهزة الطبية وتراقب سلامتها وفعاليتها في الولايات المتحدة. لذلك، لبيع الأجهزة الطبية بشكل قانوني في ذلك السوق، من المهم الحصول على موافقة الوكالة. تعني موافقة FDA أن الجهاز الطبي قد تم التحقق من صحته رسميًا وأنه معتمد من الوكالة التنظيمية.
للإجابة عن سؤال كيفية الحصول على موافقة FDA للأجهزة الطبية، نحتاج إلى إلقاء نظرة فاحصة على العملية بأكملها. وهكذا، نقدم في مقال اليوم أهم أجزاء العملية، مثل اعتماد الأجهزة واختيار المسار المناسب، كما نقدم نظرة عامة على تكاليف العملية ومدتها. وقد أُعد هذا المنشور بالتعاون الوثيق مع Krzysztof Minicki، مدير قسم Healthcare & Life Sciences في Spyrosoft.
عملية موافقة إدارة الغذاء والدواء (FDA) للأجهزة الطبية
للحصول على الموافقة لمنتجك، تحتاج إلى اجتياز عملية اعتماد وأحد مسارات الموافقة، مع الامتثال لمجموعة من اللوائح والمتطلبات الرئيسية. ويمكن وصف المسار الكامل للحصول على موافقة إدارة الغذاء والدواء (FDA) للأجهزة الطبية بأنه عملية من خمس خطوات:
الخطوة 1 – اعتماد الجهاز
الخطوة الأولى للحصول على موافقة إدارة الغذاء والدواء الأمريكية (FDA) هي تصنيف جهازك الطبي بشكل صحيح. وتُعد هذه الخطوة مهمة بشكل خاص لأن عملية التطوير تختلف باختلاف تصنيف الجهاز. وتُصنَّف الأجهزة الطبية بناءً على المخاطر التي تشكلها. وتستخدم إدارة الغذاء والدواء الأمريكية (FDA) ثلاثة أنواع من التصنيف:
- الفئة 1 – الأجهزة التي تشكّل أقل قدر من المخاطر على المستهلكين. تخضع الأجهزة منخفضة المخاطر لرقابة عامة تضمن سلامة الأجهزة وفعاليتها بعد تصنيعها.
- الفئة 2 – تشكل الأجهزة مخاطر على المستهلكين أكبر من تلك الموجودة في الفئة 1. وتخضع هذه الأجهزة لكل من الضوابط العامة والخاصة. وتشمل الضوابط الخاصة في هذا التصنيف متطلبات وضع العلامات ومعايير الأداء الإلزامية المحددة ومتطلبات الاختبار المحددة.
- الفئة 3 – الأجهزة مصممة لدعم الحياة أو الحفاظ عليها، أو تُزرع في الجسم، أو تحمل خطراً عالياً للإصابة بالمرض أو الضرر. لذلك، تتطلب موافقة ما قبل التسويق، مما يعني أنه يجب على المنتجين إثبات سلامة الجهاز وكفاءته. إلى جانب موافقة ما قبل التسويق، تخضع الفئة 3 أيضاً للضوابط العامة.
ينبغي أن يكون تصنيف الجهاز معروفاً قبل بدء عملية التطوير. ويمكن أن يرتبط تصنيف الجهاز بطريقة إدارة المتطلبات والاختبارات. كما يحدد اللوائح التي يجب أن يمتثل لها الجهاز.
هل تحتاج إلى دعم في عملية الموافقة على FDA؟
اكتشف كيف يمكننا المساعدة
الخطوة 2 – إنشاء نموذج أولي
الخطوة التالية في عملية الموافقة هي تطوير نموذج أولي أو نسخة مبكرة من الجهاز الطبي. وهذا الجهاز ليس مخصصاً للاستخدام البشري، بل هو مخصص للاختبارات التي يجريها الباحثون في بيئة مختبرية خاضعة للرقابة. وتوفر هذه المرحلة معلومات مهمة حول الاستخدام المحتمل للمنتج، وتساعد على تحديد مخاطره الكامنة ومعالجتها.
الخطوة 3 – مسار الحصول على الموافقة
الخطوة الثالثة هي عملية تقديم طلب الجهاز، والتي تعتمد أيضًا على الشهادة السابقة. وقد وضعت إدارة الغذاء والدواء الأمريكية (FDA) تصنيفًا قائمًا على المخاطر للأجهزة الطبية، بثلاث فئات تنظيمية سبق ذكرها. وفي هذا التصنيف، كلما ارتفعت فئة الجهاز، ارتفع معها مستوى الرقابة التنظيمية عليه.
نظرًا لوجود عدة أشكال لتصنيف الأجهزة، يمكن للمصنّعين الاختيار من بين عدة طرق للتقديم. والمسارات الأساسية للحصول على موافقة الأجهزة الطبية هي:
إشعار ما قبل التسويق 510(k)
يُعد هذا المسار الأكثر شيوعًا عند إطلاق جهاز طبي. وهو مطلوب لجميع أجهزة الفئة الثانية تقريبًا وبعض أجهزة الفئة الأولى. الغرض من هذا التقديم هو تسليم الوثائق والأدلة التي تثبت أن الجهاز الطبي مكافئ جوهريًا من حيث السلامة والفعالية لجهاز أو أجهزة موجودة بالفعل بشكل قانوني في السوق. يجب أن تثبت الوثائق أن كلا الجهازين يتشاركان نفس الاستخدام المقصود والخصائص التكنولوجية، وكذلك مقارنة كليهما من حيث عملية ضبط التصميم واختبار التحقق.
موافقة ما قبل التسويق (PMA)
يغطي مسار PMA أجهزة الفئة الثالثة وتلك الأجهزة من الفئة الأولى والفئة الثانية التي لم تتمكن من تقديم تكافؤ جوهري في عملية 510(k). تُعد هذه العملية الأكثر تعقيدًا لأنها تتطلب أدلة علمية وتجارب سريرية لإثبات سلامة وفعالية الجهاز الطبي.
إعفاء الأجهزة الإنسانية (HDE)
يُستخدم مسار HDE في حالة الأجهزة المصممة لتشخيص وعلاج الأمراض أو الحالات التي تصيب عدداً صغيراً من السكان. ويؤدي العدد القليل من المرضى إلى صعوبات في جمع أدلة سريرية كافية لتلبية معايير إدارة الغذاء والدواء (FDA) النموذجية. لذلك، في هذه العملية يتعين على إدارة الغذاء والدواء منح إعفاء الجهاز ذي الاستخدام الإنساني (HUD)، ثم يجب على منتجي الجهاز تقديم طلب HDE إلى المراجعة المختصة مركز. أعدّت إدارة الغذاء والدواء الأمريكية هذا المسار للتأكد من أن الأجهزة التي تُعتبر حاسمة للمرضى الذين يعانون من حالات نادرة تخضع للمراجعة المناسبة ويمكن طرحها في السوق.
تجدر الإشارة إلى أنه في الحالة التي يكون فيها من الصعب العثور على أجهزة مماثلة موجودة بالفعل في السوق، يمكن للمنتجين استخدام خيار مسار De novo. يتطلب هذا المسار التماسًا خاصًا لإعادة تصنيف الأجهزة منخفضة أو متوسطة المخاطر كأجهزة de novo. مع هذا التصنيف، يمكن للجهاز الخضوع لطلب 510(k) بدلاً من عملية PMA الأكثر صرامة. يمكن للأجهزة المعتمدة في عملية de novo أن تكون بمثابة أجهزة مرجعية للأجهزة الأخرى.
الخطوة 4 – مراجعة الجهاز والموافقة عليه
الخطوة التالية هي انتظار قيام إدارة الغذاء والدواء الأمريكية (FDA) بمراجعة الجهاز والموافقة عليه. وتبدأ عملية المراجعة عند جمع جميع المعلومات اللازمة عن الجهاز واكتمالها. وتُعفى بعض الحالات من المراجعة، لكن معظمها يخضع عادةً للمراجعة المناسبة، والتي تعتمد على التصنيف المحدد مسبقاً وأنواع الأجهزة المماثلة المعروفة بالفعل في السوق.
إشعار ما قبل التسويق 510(k)
عادةً لا تتطلب مراجعة طلب الإشعار المسبق للتسويق إجراء تجارب سريرية. فهي تشير إلى ما إذا كان الجهاز قابلاً للمقارنة بأجهزة أخرى خاضعة للتنظيم ومتاحة تجارياً في السوق. ويجب أن يتضمن طلب 510(k) أدلة موثقة على أن المنتج مماثل لأجهزة أخرى، وأنه مكافئ جوهرياً من حيث السلامة والفعالية للجهاز المرجعي. وفقط بعد الحصول على إقرار بأن الجهاز مكافئ جوهرياً، يمكن للمُنتج طرح المنتج في السوق الأمريكية.
لتحديد ما إذا كان الجهاز مكافئًا جوهريًا، تقوم إدارة الغذاء والدواء الأمريكية (FDA) بمقارنته بالجهاز المرجعي من حيث:
- مع امتلاك نفس الاستخدام المقصود والخصائص التكنولوجية.
- مع وجود نفس الاستخدام المقصود وخصائص تكنولوجية مختلفة، دون, مما يثير مخاوف مختلفة تتعلق بالسلامة والفعالية. علاوةً على ذلك، تُظهر المعلومات المقدَّمة إلى إدارة الغذاء والدواء الأمريكية أن الجهاز آمن وفعّال بقدر ما هو عليه جهاز مُسوَّق قانونيًا.
موافقة ما قبل التسويق (PMA)
يجب أن يتضمن طلب PMA المقدَّم بيانات من الدراسات السريرية وغير السريرية على حد سواء، وهي الأساس الذي يستند إليه خبراء FDA في قرارهم بشأن ما إذا كان الجهاز آمنًا وفعّالًا للاستخدام في السوق. وخلال عملية المراجعة والموافقة، تركّز FDA على أمور مثل:
- مراجعة إدارية وعلمية لتحديد ما إذا كان المقترح مكتملاً.
- إجراء مراجعة علمية وتنظيمية ومراجعة للجودة متعمقة.
- إجراء مراجعة وربما إصدار توصيات إضافية من قبل اللجنة الاستشارية.
- المداولات النهائية والإخطار بنتيجة المراجعة والقرار النهائي.
إعفاء الأجهزة الإنسانية (HDE)
لتقديم طلب HDE، يجب على المنتج أولاً الحصول على إعفاء HUD. مع إعفاء HUD، تعد FDA مراجعة قبول لتحديد ما إذا كان الطلب مكتملاً ثم تجري مراجعة موضوعية. في هذه العملية، تتحقق الوكالة مما إذا لم يكن هناك طريقة أخرى لجلب مثل هذا HUD إلى السوق وتتحقق مما إذا لم تكن هناك أجهزة مماثلة أخرى في السوق. لضمان ذلك، تأخذ FDA في الاعتبار ما يلي:
- ما هي دواعي استخدام الجهاز وخصائصه التكنولوجية؟
- ما هو عدد المرضى الذين سيتم علاجهم أو تشخيصهم بواسطة الجهاز؟
- ما إذا كان الجهاز يلبي احتياجات المرضى.
عند الضرورة، قد تستشير إدارة الغذاء والدواء الأمريكية (FDA) اللجان الاستشارية، التي تتكون من خبراء مستقلين في موضوع معين. تقدم اللجنة توصية بشأن ما إذا كان ينبغي الموافقة على جهاز ما. وبهذه التوصية، تتخذ FDA قرارها وتقدم ملاحظاتها إلى مقدم الطلب أو تطلب مزيدًا من المعلومات. والأهم من ذلك، يجب نشر القرار النهائي لـ FDA مع جميع الأدلة في السجل الفيدرالي.
الخطوة 5 – مراقبة أداء الأجهزة بعد التسويق من FDA
بعد منح الموافقة، تواصل إدارة الغذاء والدواء (FDA) الإشراف على أداء الجهاز للتأكد من فعاليته وتوافقه مع جميع مخاوف السلامة الجديدة. تجري إدارة الغذاء والدواء عمليات تفتيش معلنة وغير معلنة في مرافق الإنتاج في جميع أنحاء الولايات المتحدة. يمكن أن تكون هذه التدقيقات روتينية أو مدفوعة بقضايا محددة، وتهدف إلى ضمان اتباع المنتجين للممارسات الجيدة. إذا لم يتم استيفاء المعايير، فإن إدارة الغذاء والدواء لديها السلطة لإغلاق المنشأة.
للمساعدة في الإبلاغ عن المشكلات المتعلقة بالأجهزة الطبية المعتمدة بالفعل، توفر FDA برنامجين:
- MedWatch – يُستخدم للإبلاغ عن الأحداث الضائرة المتعلقة بالمنتجات الطبية (الأدوية والأجهزة) وللاطلاع على معلومات السلامة الجديدة. وتوفر إدارة الغذاء والدواء الأمريكية تنبيهات سلامة MedWatch بشكل منتظم.
- شبكة سلامة المنتجات الطبية (MedSun) – تُستخدم للإبلاغ عن الأحداث الضارة ومراقبة سلامة وفعالية الأجهزة الطبية من قبل مجموعة مكونة من 350 مقدم رعاية صحية. تنشر إدارة الغذاء والدواء (FDA) النشرة الإخبارية MedSun مرة واحدة شهريًا مع التحديثات الرئيسية حول سلامة الأجهزة الطبية.
كم تبلغ تكلفة الحصول على موافقة FDA لجهاز طبي؟
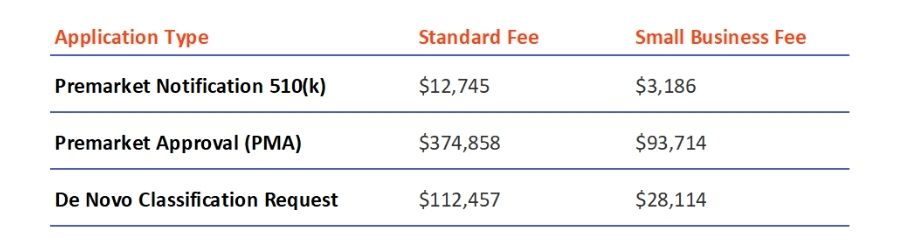
بالنسبة لمعظم طلباتها لمراجعة الأجهزة الطبية، تفرض إدارة الغذاء والدواء (FDA) رسومًا يجب دفعها لبدء عملية الموافقة، ما لم يكن مقدم الطلب مؤهلاً للإعفاء. إلى جانب تكاليف الطلب، تفرض إدارة الغذاء والدواء على جميع الشركات المهتمة بإطلاق أجهزتها في الولايات المتحدة رسوم التسجيل السنوي للمنشأة، والتي تبلغ 5,672 دولارًا لعام 2022.
يُعلن عن تكاليف الرسوم الجديدة لكل سنة مالية في السجل الفيدرالي، ويمكن العثور على معلومات عنها على MDUFA صفحة رسوم المستخدم. تجدر الإشارة إلى أنه بالنسبة للشركات الصغيرة هناك فرصة للتأهل للحصول على رسوم مخفضة. الرسوم المفروضة على أنواع الطلبات المذكورة في النص هي كما يلي:
كم تستغرق موافقة FDA للأجهزة الطبية؟
يعتمد الوقت اللازم للحصول على موافقة على جهاز طبي على فئته ويمكن أن يتراوح من أسبوع أو أسبوعين إلى ثمانية أشهر.
أجهزة الفئة الأولى
عادةً ما تحظى الأجهزة المصنفة ضمن الفئة الأولى بأسرع مسار في عملية الموافقة. ويمكن تسجيل معظم أجهزة الفئة الأولى ذاتيًا وإدراجها لدى FDA. وتتضمن العملية ثلاث مراحل – دفع رسوم التسجيل، وتقديم معلومات الإدراج والتسجيل، وتلقي بريد القبول الإلكتروني، وكل ذلك يستغرق حوالي أسبوع أو أسبوعين.
تتطلب نسبة صغيرة من أجهزة الفئة الأولى تقديم 510(k)، وهي العملية التي تُستخدم عادةً في حالة أجهزة الفئة الثانية.
أجهزة الفئة الثانية
تتطلب غالبية أجهزة الفئة الثانية وبعض أجهزة الفئة الأولى تقديم طلب 510(k)، مما يجعل عملية الموافقة أطول قليلاً. وإذا كان الطلب مكتملاً ولم تكن هناك مشكلات في المراجعة، فقد تستغرق العملية بأكملها حوالي 90 يوماً. ومع ذلك، إذا وُجدت مشكلات في العملية أو ثغرات في الوثائق، فقد تستغرق عملية الموافقة وقتاً أطول بكثير.
أجهزة الفئة الثالثة
تتبع المنتجات المصنفة كأجهزة من الفئة الثالثة في الغالب مسار PMA، المعروف بأنه النوع الأكثر تعقيدًا وصعوبة من الطلبات. أولًا، لدى إدارة الغذاء والدواء الأمريكية 45 يومًا لتحديد ما إذا كان الطلب مكتملًا بشكل كافٍ وإخطار مقدم الطلب بنتيجة هذا التحقق. ثم لديها 180 يومًا لإجراء مراجعة PMA والموافقة على الطلب أو رفضه. مرة أخرى، إذا حددت الوكالة تناقضات أو أوجه قصور في الطلب تحتاج إلى معالجة، أو إذا قدم مقدم الطلب بيانات أو دراسات جديدة ذات صلة، فقد تتضاعف مدة عملية الموافقة.
يؤثر صنف الجهاز ومسار الموافقة تأثيراً كبيراً على مدة العملية بأكملها. ولتقصيرها، من المهم إعداد طلب تقديم عالي الجودة وإثبات التكافؤ الجوهري بشكل جيد أو إثبات سلامة الجهاز وفعاليته.
هل تحتاج إلى دعم في عملية الموافقة من إدارة الغذاء والدواء؟
إذا كانت لديك أسئلة إضافية أو كنت بحاجة إلى أي مساعدة في عملية الموافقة، فلا تتردد في الاتصال بنا الرعاية الصحية وعلوم الحياة الفريق. يمكن لخبرائنا إرشادك خلال العملية بأكملها ومساعدتك في إعداد الوثائق المطلوبة أو اختيار فئة الشهادة المناسبة ومسار التقديم.


arrow_circle_rightاتصل بنا





