EU MDR : tout ce que vous devez savoir sur le règlement relatif aux dispositifs médicaux


Mai 2021 a apporté des changements monumentaux dans la manière dont les dispositifs médicaux sont classifiés. Jusqu'alors, les entreprises utilisaient des réglementations fondées sur la Directive sur les dispositifs médicaux mise en œuvre en 2017, qui constituait un document indispensable pour la classification médicale. En mai 2021, le Règlement sur les dispositifs médicaux (EU MDR) a été mis en place, avec une mise en application initiale prévue le 26 mai 2020, puis reportée d'un an en raison de la pandémie de Covid-19.
Dans l'article d'aujourd'hui, nous aborderons les bases du règlement européen MDR et nous examinerons comment ces changements influencent le processus de développement logiciel.
Que signifie le nouveau MDR de l'UE pour le secteur médical ?
Avant de commencer, il est important de mentionner que ces changements s'appliquent exclusivement au marché de l'Union européenne. Les États-Unis, le Canada, le Japon et la Chine ont leurs propres réglementations qui – dans une mesure limitée, mais diffèrent des directives européennes.
Le MDR de l'UE fournit des règles stables, claires et équilibrées ainsi qu'un cadre réglementaire reconnu au niveau international. Il a été introduit pour accroître la sécurité clinique et unifier l'accès au marché médical pour les fabricants.
Avant de commencer à analyser les détails du règlement EU MDR, passons en revue les définitions qui seront nécessaires pour les comprendre.
EU MDR – définitions
Qu'est-ce qu'un dispositif médical ?
A dispositif médical est un élément, un outil, une application, un logiciel ou un implant, fabriqué pour être utilisé comme un article autonome ou conjointement avec d'autres dispositifs, et destiné à être utilisé pour une ou plusieurs activités figurant dans la liste suivante :
- traitement, diagnostic, prévention, surveillance et prédiction des maladies,
- toute activité visant à soutenir les personnes en situation de handicap,
- l'examen, le remplacement et la modification de l'anatomie, de la physiologie et des processus physiologiques du corps humain, ou de tout élément influençant le métabolisme, tant directement qu'indirectement.
Il convient de noter que les dispositifs de nettoyage, de désinfection et de stérilisation relèvent de cette dernière catégorie.
Qu'est-ce qu'un accessoire médical ?
L'un des éléments susceptibles d'affecter un dispositif médical et réglementé dans un chapitre distinct du MDR est l'accessoire médical. La différence entre un dispositif médical et un accessoire médical réside dans le fait que ce dernier ne sera utilisé pour aucune des activités de la liste ci-dessus, mais qu'il constitue une partie importante d'un dispositif médical. Il permet à un dispositif de fonctionner, en le soutenant dans le cadre de sa Destination Prévue.
En tant que Krzysztof Minicki, Unité d'affaires Santé et Sciences de la vie Directeur, déclare :
D'après mon expérience, les logiciels sont souvent perçus comme un accessoire médical, alors que – selon le MDR – il s'agit d'un dispositif médical actif.
Si nous disposons d'un dispositif médical doté de multiples fonctions à activer/désactiver lors de sa configuration, ou si nous disposons d'une application permettant de configurer ce dispositif, alors nous pouvons considérer le logiciel comme un accessoire médical, mais uniquement si le premier dispositif peut servir d'instrument autonome. Un accessoire est conçu pour soutenir l'activité et les fonctionnalités d'un dispositif médical.
Qu'est-ce qu'un dispositif médical actif ?
Les dispositifs médicaux actifs sont définis comme tout dispositif qui fournit de l'énergie au corps humain et/ou en récupère. L'un des exemples est la radiographie.
Il est important de rappeler que le logiciel MDR est traité comme un dispositif médical actif. Cela a de nombreuses implications pour les fabricants de logiciels, car cela a élargi les exigences relatives aux logiciels médicaux.
Qu'est-ce qu'un système selon le MDR ?
Au sein du MDR, un « système » désigne un ensemble de dispositifs qui peuvent ou non être conditionnés en groupe, mais qui a un usage et une finalité médicale spécifiques. C'est une combinaison de plusieurs éléments ou dispositifs qui fonctionneront comme un système.
Qu'est-ce qu'une évaluation de conformité de classification ?
La classification médicale a été introduite pour être utilisée afin de marquer les dispositifs médicaux avec la Marquage CE. Ce marquage signifie qu'un dispositif a été correctement classifié et que tous les risques qui y sont associés ont été évalués. Selon la classe médicale, cette conformité sera assurée par un organisme notifié – en particulier pour les classes IIa, IIb et III et pour certains dispositifs de classe I.
Il convient de mentionner que pour que votre produit soit Marquage CE, vous devez suivre le processus de classification et de conformité. Si votre dispositif appartient à l'une des classes supérieures, vous devez suivre le processus avec un organisme notifié, et si votre dispositif appartient à la classe I, vous pouvez le réaliser vous-même.
Pour certains dispositifs des classes II et III, il existe une nouvelle procédure basée sur une consultation d'évaluation clinique, menée par un panel d'experts indépendants sur la base du résumé d'une évaluation clinique d'un organisme notifié relative à la sécurité, à la fonctionnalité et à la documentation technique du dispositif évalué.
Qu'est-ce qu'un usage prévu ?
L'usage prévu est un document qui définit l'utilisation prédéterminée d'un dispositif médical donné, utilisé ensuite pour préparer une stratégie de certification et évaluer la classe dudit produit.
L'un des exemples pourrait être un dispositif qu'un producteur fournit à des laboratoires sans intention qu'il soit utilisé comme dispositif médical. Un autre producteur pourrait fabriquer le même dispositif, mais avec l'Usage Prévu d'interventions chirurgicales réalisées dans des hôpitaux. Le même dispositif sera alors classé comme dispositif médical ou comme dispositif non médical, selon l'Usage Prévu.
Discutons maintenant des classes de dispositifs médicaux utilisées dans l'Union européenne.
Quelles classes de dispositifs médicaux sont utilisées dans l'UE ?
Il existe quatre classes de dispositifs médicaux actuellement utilisées dans l'Union européenne : I, IIa, IIb et III.
Il est important de distinguer la classification d'un dispositif de la classification du logiciel qui peut faire partie de ce dispositif. Un logiciel, qu'il fasse partie d'un dispositif ou qu'il soit un produit autonome, doit être classifié séparément. En outre, le logiciel doit toujours être classifié selon la norme IEC 62304, où les classes sont désignées par A, B et C.
Comment les dispositifs médicaux sont-ils classés ?
Le MDR comporte 22 règles, applicables à différents niveaux selon la classe du risque. Ces règles déterminent comment la classification doit être effectuée.
Documentation technique dans le cadre du MDR
Avant d'entamer toute évaluation d'un dispositif médical, nous devons nous assurer de disposer d'un certain nombre de documents et d'informations sur le dispositif médical à classifier. Les éléments de base à préparer et à rassembler avant le processus de classification sont les suivants :
- description du dispositif avec son usage prévu, son utilisation préférée et un groupe d'utilisateurs finaux,
- des données sur ces derniers décrits comme des patients, et sur les maladies pouvant être affectées par le dispositif, leur traitement, leur diagnostic et leur suivi.
Qu'est-ce que la classification des dispositifs médicaux ?
Passons maintenant aux classes de dispositifs médicaux.
EU MDR Classe I Dispositifs médicaux
La classe I est associée au risque le plus faible, et les dispositifs de cette classe ne peuvent pas être invasifs ni entrer en contact direct avec un patient. Nous considérons cette classe comme basique ; dans la Directive relative aux dispositifs médicaux (le prédécesseur du MDR), les logiciels relevaient toujours de la classe I.
Il est intéressant de noter que les dispositifs de classe I n'ont pas besoin de passer par des processus de classification menés par un organisme notifié. Les fabricants peuvent les réaliser eux-mêmes. Après avoir complété la documentation et l'avoir soumise au système MDR, la demande sera automatiquement acceptée après 14 jours ouvrables.
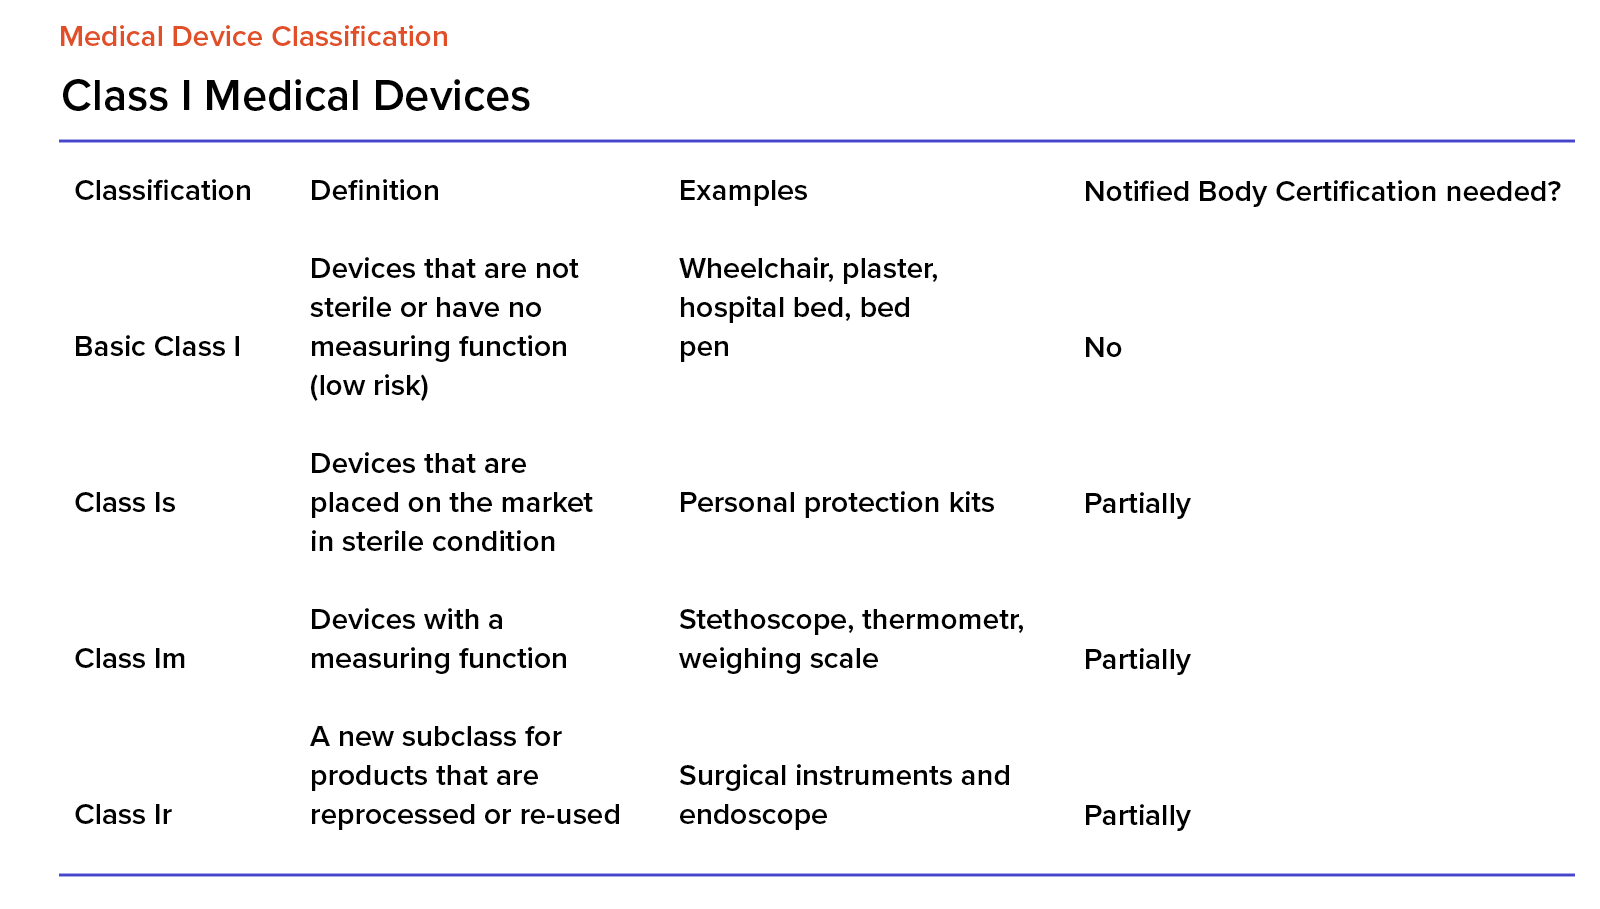
Pour les dispositifs médicaux de classe I, nous disposons également des marquages et désignations suivants :
- pour les dispositifs stériles, c'est « s » (comme dans « sterile »),
- pour les appareils de mesure, c'est « m » (comme dans « measure »),
- Pour les appareils qui peuvent être réutilisés, c'est « r » (comme dans « reuse »).
Selon les données publiées par BVMED en 2017, 70 % des dispositifs médicaux appartiennent à la classe I.
EU MDR classe II Dispositifs médicaux
La classe II est divisée en classe IIa et classe IIb. La première comprend les dispositifs à risque moyen et la seconde – les dispositifs à risque moyen à élevé.
Tous les dispositifs de cette classe doivent passer par le processus de classification mené par des organismes notifiés. Ce n'est qu'après ce processus qu'ils peuvent être lancés et mis sur le marché.
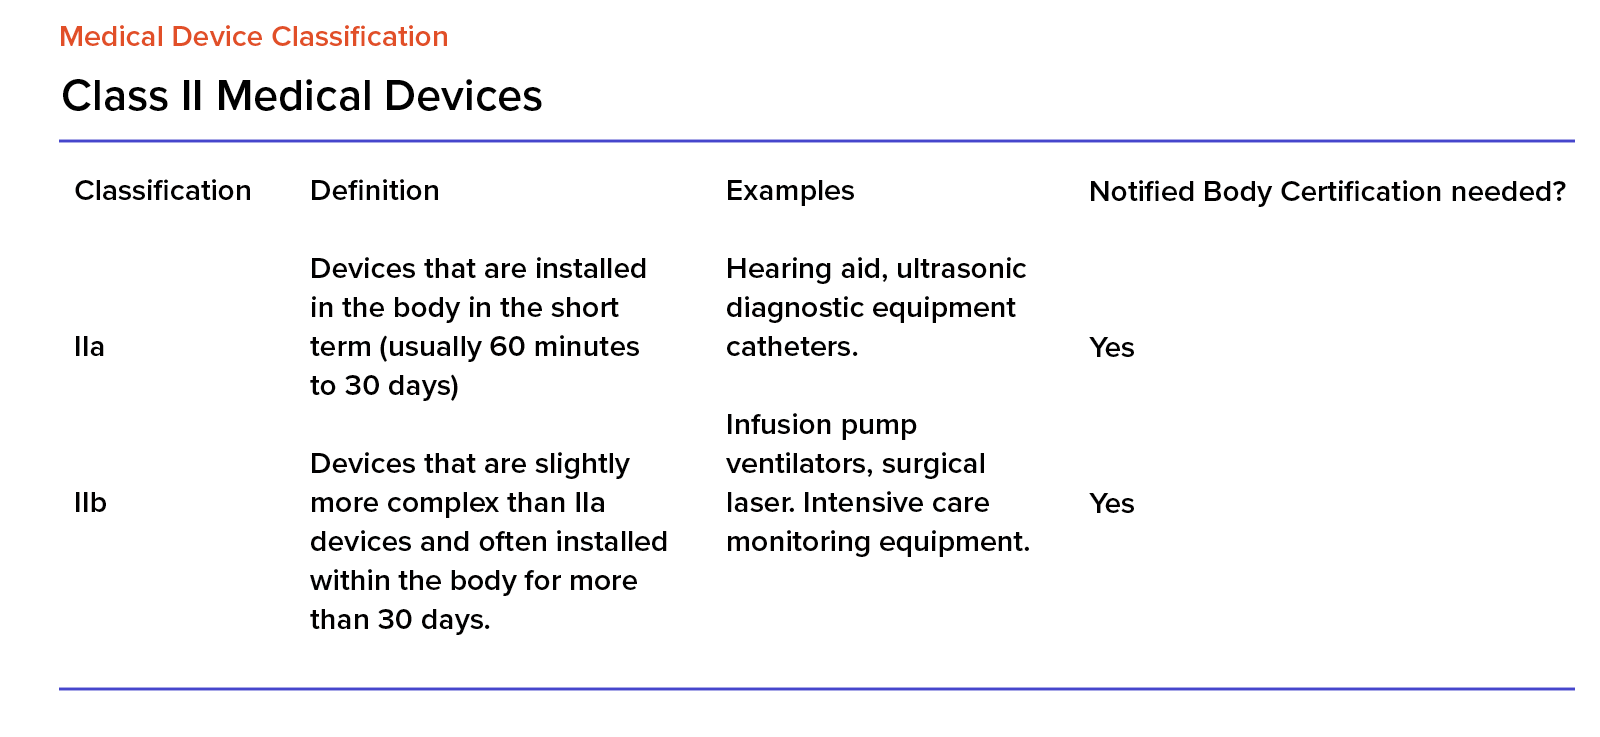
Les dispositifs de cette classe peuvent être utilisés en contact direct avec un patient et ont une finalité thérapeutique, diagnostique ou de surveillance.
En ce qui concerne la part de marché, la classe IIa est d'environ 20 % et la classe IIb – de 8 %.
Classe III EU MDR Dispositifs médicaux
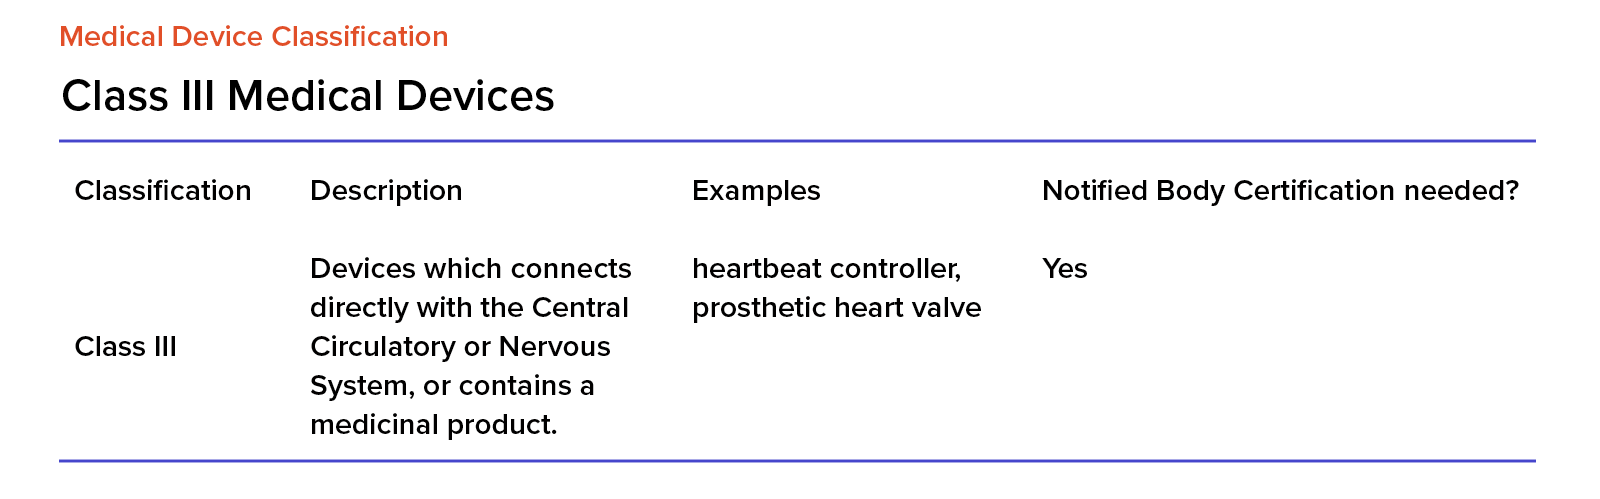
Les dispositifs de classe III présentent un risque élevé et, lorsque l'on envisage de les mettre en œuvre et de les utiliser, nous devons nous assurer que l'utilisation d'un tel dispositif apportera plus de bénéfices que de risques au patient. Cela est particulièrement important pour tout dispositif directement connecté au corps d'un patient.
Comment les logiciels sont-ils réglementés dans le cadre du MDR de l'UE ?
Le logiciel est classé comme dispositif médical actif. Le MDR le réglemente et le classe désormais, introduisant de nouvelles procédures et exigences spécifiques aux logiciels. Dans la MDD, le logiciel relevait de la classe I, le chapitre 2 du MDR l'a modifié et a élargi la définition d'un dispositif médical actif. Cela rend l'ensemble du processus de classification plus contraignant pour les fabricants. Le logiciel peut être un dispositif médical autonome ou faire partie d'un système. Pour la classe II, il est généralement utilisé à des fins de mesure, de thérapie ou de diagnostic.
EU MDR Chapitre II – règles complémentaires
Au chapitre 2 du MDR, il existe deux règles importantes, cruciales pour le développement logiciel. La première est que si nous disposons d'un logiciel qui fait partie d'un autre dispositif, il appartient à la même classe que ce dispositif et doit être évalué en conséquence. Si le logiciel peut être utilisé séparément, il est alors classé comme dispositif médical actif autonome.
Règle 9
La règle 9 de l'annexe VIII du MDR stipule que si nous avons un dispositif utilisé pour fournir ou échanger de l'énergie avec le corps humain, il relève alors de la classe IIb.
La même règle s'applique aux dispositifs qui peuvent être utilisés pour gérer et surveiller toute activité thérapeutique ou qui participent directement à l'influence de tout dispositif pouvant influencer ces derniers. Ces dispositifs peuvent alors également être classés en classe IIb.
Tous les dispositifs médicaux actifs pouvant être utilisés pour ioniser les rayonnements à des fins thérapeutiques relèvent de la classe IIb. Les dispositifs médicaux actifs destinés à la gestion ou à la surveillance, ou qui affectent directement les rayonnements, relèvent de la classe III.
Règle 10
La règle 10 s'applique à tout dispositif médical actif – y compris les logiciels – pouvant être utilisé pour la surveillance et le diagnostic, qui relèvent automatiquement de la classe IIa. Toutefois, s'ils sont utilisés pour fournir de l'énergie qui sera ensuite consommée par le corps humain ou pour éclairer le corps d'un patient dans le spectre visible, ils relèvent alors de la classe I.
Il existe certaines exceptions à cette règle. Si les dispositifs médicaux sont utilisés pour l'imagerie in vitro, le placement de dispositifs radiopharmaceutiques, ou s'ils visent à diagnostiquer et surveiller des processus physiologiques essentiels – à l'exclusion des dispositifs de surveillance présentant un risque élevé pour un patient – dans ce cas, ces dispositifs relèvent toujours de la classe IIb.
La règle 10 stipule également que lorsqu'il s'agit d'un dispositif médical actif utilisé pour les rayonnements ionisants ou à des fins de diagnostic et de thérapie radiologiques – y compris les dispositifs pouvant être utilisés pour la radiologie interventionnelle et les dispositifs destinés à gérer et surveiller les premiers dispositifs ou à affecter directement leur activité – alors ils relèvent de la classe IIb.
Règle 11
La Règle 11 stipule que les logiciels fournissant des informations utilisées dans le processus de prise de décision à des fins diagnostiques ou thérapeutiques relèvent de la classe IIa.
L'exception à cette règle concerne les décisions susceptibles de causer la mort ou des dommages irréversibles à la santé d'un patient. Dans ce cas, ce logiciel relève de la classe III. Si les décisions pouvaient conduire à une intervention chirurgicale, la classe IIb s'applique.
Les logiciels de surveillance des processus physiologiques relèvent de la classe IIa, sauf si des modifications de ces processus peuvent causer un préjudice irréversible à la santé d'un patient, auquel cas ils relèvent de la classe IIb.
Règle 12
La règle 12 s'applique aux dispositifs médicaux actifs destinés à fournir et/ou à retirer des fluides corporels ou d'autres substances vers/depuis le corps humain, la classe IIa leur est alors applicable.
Si ces activités sont associées à un risque plus élevé pour un patient, elles relèvent alors de la classe IIb.
Règle 15
La règle 15 s'applique aux dispositifs médicaux actifs utilisés pour la contraception ou la prévention des maladies sexuellement transmissibles, qui appartiennent généralement à la classe IIb. Si ces dispositifs sont utilisés pour l'implantation ou sont invasifs et/ou utilisés à long terme, ils relèvent alors de la classe III.
Règle 22
La règle 22 concerne les dispositifs médicaux actifs pouvant être utilisés à des fins thérapeutiques, mais qui intègrent également des fonctionnalités thérapeutiques intégrées ou inhérentes influençant fortement le traitement du patient, telles que les systèmes à flux fermé et les défibrillateurs externes automatiques, qui relèvent de la classe III.
Découvrez-en davantage sur l'EU MDR grâce à notre guide !
En savoir plus
Comment évaluer si votre logiciel ou votre produit médical relève du nouveau Règlement sur les dispositifs médicaux ?
Tout d'abord, nous devons définir son usage prévu et déterminer quelles réglementations s'appliquent désormais à votre produit.
Le logiciel est désormais toujours un dispositif médical actif. S'il s'agit d'un élément autonome, il sera réglementé par l'Annexe XIII, Chapitre 2 du MDR.
S'il fait partie d'un dispositif plus grand ou affecte grandement leur fonctionnement, il relèvera alors de la même classe que ce produit. Si tel est le cas, veuillez vous référer à l'Annexe XIII, Chapitre 2 du MDR.
Il est important de noter que certains composants logiciels peuvent faire partie d'applications utilisées à des fins médicales spécifiques. Par exemple, ces composants peuvent être utilisés pour :
- collecte et mise à jour des données patients
- stockage de fichiers contenant des données patients,
- la facturation et d'autres activités comptables,
- connexion avec les systèmes de sécurité sociale,
- l'intégration avec les systèmes de prescription,
- en se connectant à des systèmes qui fournissent des conseils experts pour la prise de décision.
En tant que tels, ces composants ne jouent aucun rôle dans les activités médicales et peuvent être exclus du processus de classification. Ils nécessitent – bien sûr – une approche différente de l'architecture système pour rendre cette exclusion possible. Spyrosoft peut vous aider à mettre en œuvre ou à intégrer une telle solution.
Résumé
Pour résumer, la règle 11 du règlement européen sur les dispositifs médicaux (MDR) définit, classe et établit formellement les exigences relatives aux dispositifs médicaux – y compris les logiciels – et à leur classification.
Le logiciel n'est plus classé en classe I comme il l'était dans la MDD et est désormais classé en classe IIa et IIb.
En règle générale, les logiciels utilisés pour les activités de bien-être et de fitness, ainsi que les logiciels de collecte et de stockage des données des patients, ne sont pas des dispositifs médicaux.
Obtenez l'aide d'experts pour classer votre dispositif médical
Vous n'êtes pas sûr de la classification de votre dispositif médical ? N'hésitez pas à nous contacter via le formulaire de contact ci-dessous – nos experts sont prêts à vous aider.
FAQ
Le règlement européen sur les dispositifs médicaux (MDR) est entré en vigueur en mai 2021, remplaçant la directive sur les dispositifs médicaux (MDD). Il a été créé pour améliorer la sécurité clinique, accroître la transparence et unifier le cadre réglementaire des dispositifs médicaux au sein de l'Union européenne.
Dans le cadre du MDR, les logiciels sont désormais considérés comme des dispositifs médicaux actifs, ce qui implique des exigences plus strictes en matière de classification, de documentation et d'évaluation clinique. Un logiciel peut être autonome ou faire partie d'un système plus vaste, mais dans les deux cas, il doit faire l'objet d'une évaluation des risques et d'une vérification de conformité appropriées.
L'UE utilise quatre classes de dispositifs médicaux : I, IIa, IIb et III, selon le niveau de risque. Les logiciels qui soutiennent le diagnostic ou la thérapie relèvent généralement de la classe IIa ou IIb, et dans certains cas à haut risque, de la classe III. L'ancienne MDD classait souvent les logiciels en classe I, ce qui n'est plus le cas.
La règle 11 (annexe VIII du MDR) définit la classification des logiciels médicaux. Les logiciels utilisés dans la prise de décision diagnostique ou thérapeutique sont généralement de classe IIa, mais s'ils peuvent causer un préjudice grave ou irréversible, ils sont classés en classe III. Cette règle impacte considérablement tous les fabricants de logiciels développant des applications médicales.
Les experts de Spyrosoft peuvent accompagner votre entreprise dans la classification, la documentation et la conformité selon le règlement européen MDR. Nous aidons à définir l'usage prévu, à préparer la documentation technique requise et à garantir que votre logiciel médical respecte toutes les normes réglementaires.


arrow_circle_rightContactez-nous
Besoin d'aide pour reclassifier votre produit médical ?

arrow_circle_right nos ARTICLES




