Qu'est-ce que l'EU MDR ?


Le MDR (Medical Device Regulation) est un nouveau règlement régissant la production et la distribution des dispositifs médicaux. Il est entré en vigueur le 26 mai 2021 et s'applique à tous les fabricants de dispositifs médicaux souhaitant commercialiser leurs produits sur le marché de l'UE.
Existe-t-il une période de transition pour l'adoption du MDR de l'UE ?
Le règlement européen MDR précise que la période de transition pour les dispositifs de classe I est de quatre ans (jusqu'au 26 mai 2025).
Toutefois, il est important de noter que la période de transition ne s'applique qu'aux fabricants de dispositifs présents sur le marché et uniquement jusqu'à ce que des modifications soient apportées au produit.
>> Pour savoir ce qui est considéré comme un changement, lisez cet article de blog
Quels sont les changements les plus importants introduits par le règlement européen relatif aux dispositifs médicaux (MDR) ?
La nouvelle réglementation met fortement l'accent sur l'unification du marché. Aucune exigence existante n'a été supprimée. Cependant, beaucoup ont été renforcées et quelques nouvelles ont été introduites.
Les principaux changements incluent :
Règles de classification plus strictes des dispositifs médicaux
Les nouvelles règles, plus strictes, affectent particulièrement les fabricants de dispositifs invasifs destinés à l'implantation, aux interventions chirurgicales et d'autres dispositifs qualifiés d'actifs, y compris les logiciels utilisés avec de tels dispositifs. Le changement le plus important a concerné les dispositifs médicaux qui relevaient de la classe 1 au titre de la MDD. Ils sont désormais au moins en classe 2a.
Modifications du système de management de la qualité
Le périmètre du Système de Management de la Qualité a été élargi et inclut désormais, par exemple, la procédure d'évaluation clinique et la mise en œuvre d'un système de surveillance après commercialisation (PMS).
Supervision des organismes notifiés
Il existe davantage d'exigences concernant la désignation des organismes notifiés, qui sont désormais contrôlés par les autorités nationales compétentes et la Commission européenne.
Introduction d'un panel d'experts indépendants
Le MDR introduit une procédure de consultation menée par un panel d'experts indépendants pour certains dispositifs de classe IIb (non obligatoire) et les dispositifs de classe III destinés à l'implantation (obligatoire).
Pour tous les dispositifs des classes IIa, IIb et III, l'organisme notifié doit désormais être impliqué dans l'évaluation de la conformité d'un produit pour le marquage CE.
Exigences plus strictes en matière d'évaluation clinique
Les nouvelles exigences incluent la collecte de données cliniques déjà disponibles dans la littérature et l'organisation des essais cliniques nécessaires.
À certaines exceptions près, les dispositifs médicaux implantables et les dispositifs médicaux de classe III doivent désormais faire l'objet d'essais cliniques. Pour tous les dispositifs de classe III et IIb destinés à administrer un médicament (dans ou hors du corps), le fabricant peut consulter un groupe d'experts de l'UE afin d'obtenir un avis sur le plan de développement clinique.
Meilleure traçabilité des dispositifs médicaux
Un nouveau système d'identification unique des dispositifs (UDI) a été introduit pour améliorer l'identification et la traçabilité des dispositifs médicaux.
Transparence accrue
Les informations sur les produits et les tests sont désormais accessibles au public via une nouvelle base de données des dispositifs médicaux disponibles dans l'Union européenne, appelée EUDAMED.
Nos experts vous aideront à garantir la conformité avec le règlement européen MDR
En savoir plus
Comment déterminer si votre logiciel est qualifié de dispositif médical au titre du MDR de l'UE ?
Selon le règlement européen MDR, un logiciel en tant que tel, lorsqu'il est destiné à être utilisé à une ou plusieurs fins médicales, est qualifié de dispositif médical. Toutefois, un logiciel à usage général, même lorsqu'il est utilisé dans un contexte de soins de santé ou à des fins de mode de vie et de bien-être, n'est pas considéré comme un dispositif médical. Le facteur clé pour déterminer si le logiciel est considéré ou non comme un dispositif médical est son usage prévu.
En guise de remarque, ajoutons que l'Usage Prévu est un document qui précise l'utilisation prédéterminée d'un certain dispositif médical. Il est nécessaire de préparer une stratégie de certification et d'évaluer la classe d'un produit.
En fonction de l'usage prévu de votre logiciel, vous pouvez désormais déterminer si votre logiciel est ou non un dispositif médical en suivant ces directives :
Un logiciel est un dispositif médical si :
- est explicitement désigné comme tel dans l'EU MDR
- contrôle ou influence un dispositif médical
- sert au « post-traitement » (par exemple, pour un ECG) ou à la préparation des données
- calcule les signaux de sortie ou les valeurs de sortie
- sert au support du diagnostic ou de la thérapie
- sert au diagnostic ou au traitement « objectif »
Le logiciel estnonun dispositif médical si :
- est utilisé à des fins administratives (par exemple, la gestion des données des patients)
- est utilisé pour la formation des médecins (par exemple, un logiciel de formation avec des connaissances médicales)
- est utilisé pour la maintenance générale des dispositifs médicaux ou de leurs composants (toutefois, il peut parfois être considéré comme un accessoire de dispositif médical)
- est utilisé pour les outils de développement ou de production (cependant, ceux-ci doivent être validés)
- représente un système d'exploitation propriétaire
>> Vous trouverez ici quelques exemples de logiciels qualifiés en tant que dispositifs médicaux
Comment classer un dispositif médical selon l'EU MDR ?
Si vous avez déterminé que votre logiciel est considéré comme un dispositif médical selon le MDR de l'UE, la deuxième étape consiste à déterminer la classe à laquelle il appartient.
Tout d'abord, il est important de noter que la classification d'un dispositif doit être séparée de la classification du logiciel qui peut faire partie de ce dispositif. En d'autres termes, un logiciel, qu'il fasse partie d'un dispositif ou qu'il soit un produit autonome, doit être classifié séparément.
Est-il possible qu'un dispositif médical et un logiciel appartiennent à des classes différentes ? Oui, c'est possible. Par exemple, un dispositif médical de classe III, qui présente le niveau de risque le plus élevé, peut être accompagné d'un logiciel qui n'inclut que des fonctionnalités simples et basiques, n'impose aucun risque et relève donc d'une classe inférieure à celle du dispositif médical. En outre, conformément à l'IEC 62304, il est possible de déclassifier certains composants logiciels si des critères spécifiques relatifs à l'isolation et à la décomposition sont respectés.
Le règlement MDR comporte 22 règles qui déterminent la manière dont la classification doit être effectuée. Il existe actuellement quatre classes de dispositifs médicaux utilisées dans l'Union européenne : I, IIa, IIb et III, qui dépendent du niveau de risque associé à un dispositif.
Passons maintenant au processus de classification lui-même.
La première étape consiste à s'assurer que nous disposons des documents et des informations nécessaires sur le dispositif médical à classer. Les éléments de base qui doivent être préparés et collectés avant le processus de classification sont les suivants :
- description du dispositif, y compris son usage prévu, son utilisation privilégiée et son groupe d'utilisateurs,
- des données sur le groupe d'utilisateurs décrit comme les patients et sur les maladies pouvant être concernées par le dispositif, le traitement, le diagnostic et la surveillance.
Sur la base de ces informations, vous pouvez évaluer la classe de votre dispositif.
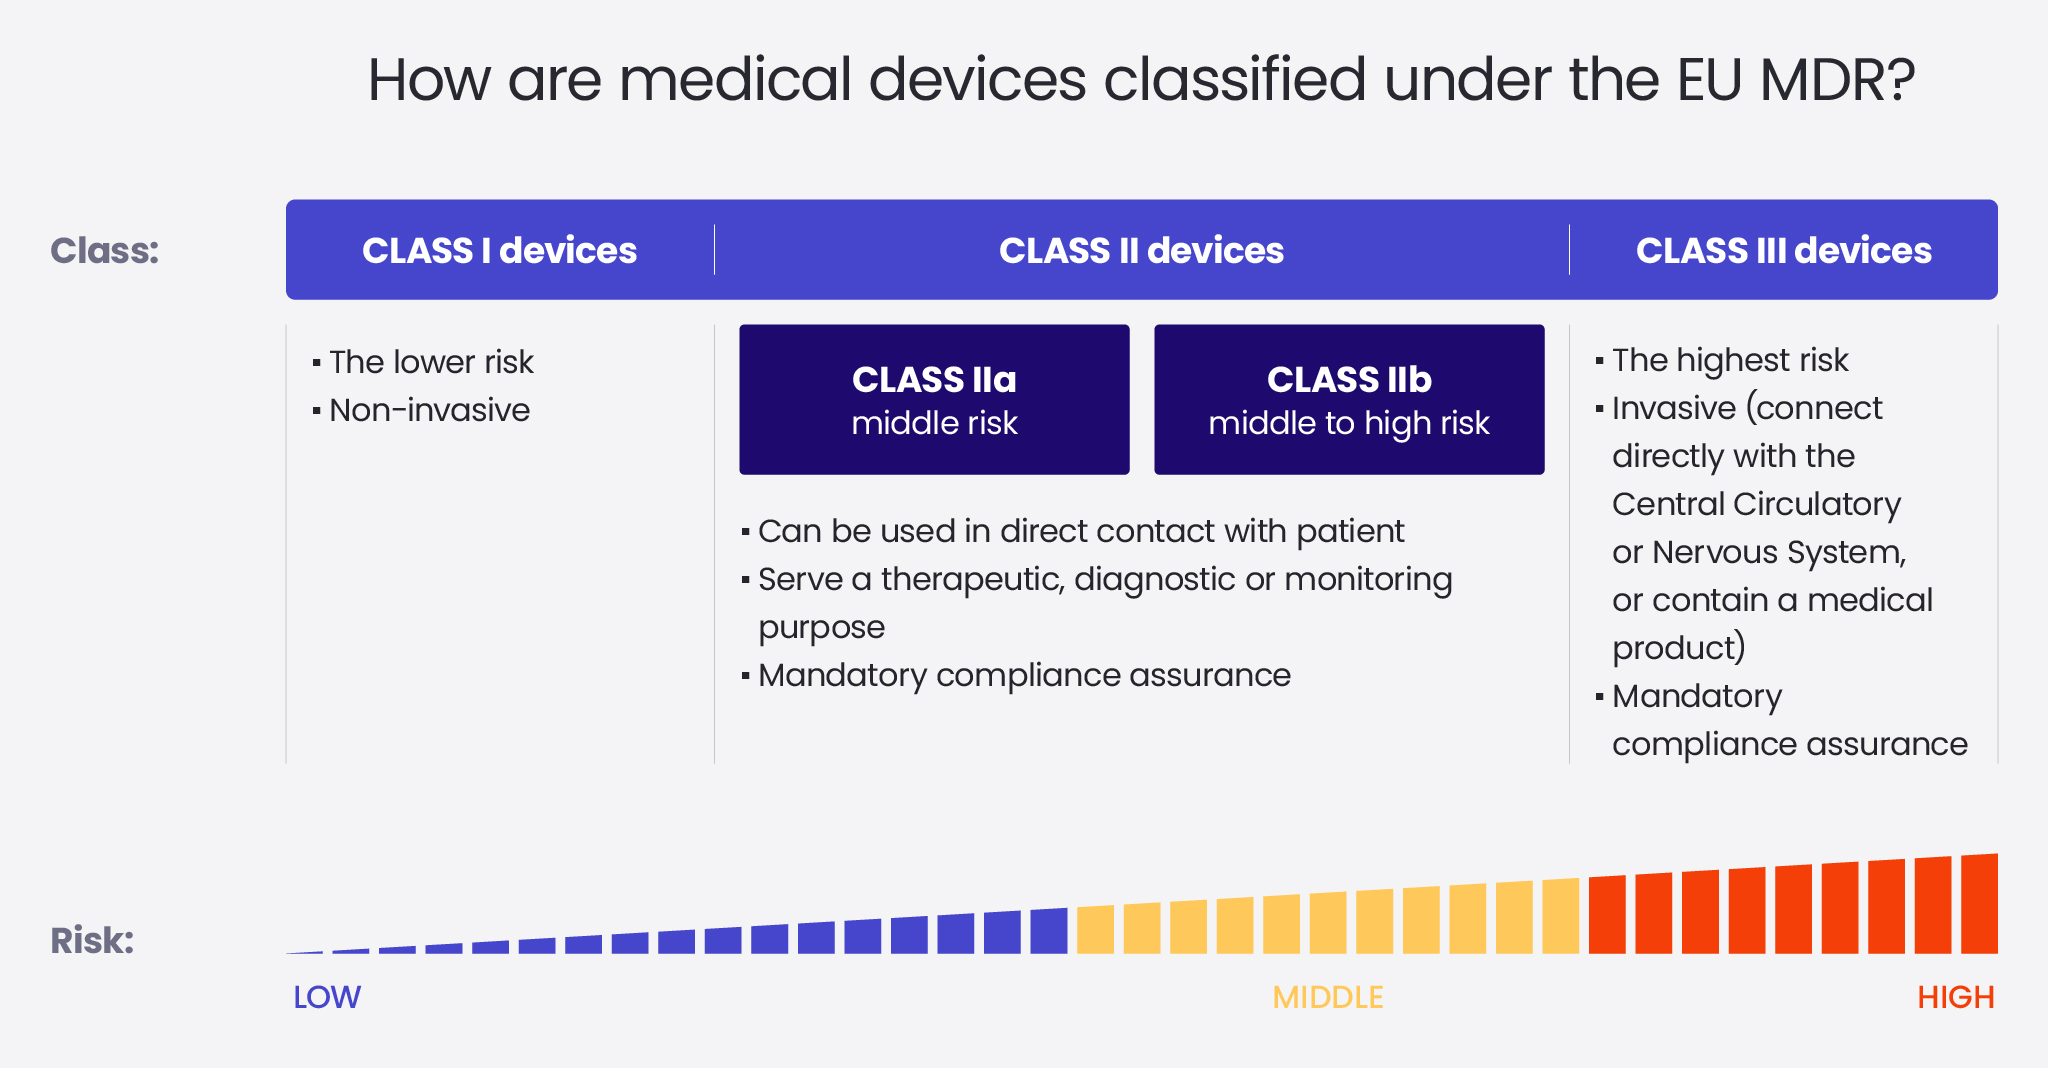
Classe I
La classe I est associée au risque le plus faible. Les dispositifs qui appartiennent à cette classe ne peuvent pas être invasifs et ne peuvent pas être en contact direct avec un patient.
Classe II
La classe II est divisée en classe IIa et classe IIb. La classe IIa comprend les dispositifs à risque moyen et la classe IIb – à risque moyen à élevé. Les dispositifs de classe II peuvent être utilisés en contact direct avec un patient et servir à des fins thérapeutiques, diagnostiques ou de surveillance. Les dispositifs médicaux de classe II doivent passer par un processus d'assurance de conformité mené par un organisme notifié.
Il est essentiel de garder à l'esprit que, selon la nouvelle réglementation, tout logiciel est désormais classé par défaut au minimum en classe IIa. Cela a des implications importantes pour le processus de développement logiciel, qui est devenu plus complexe et nécessite donc plus de temps.
Classe III
Les dispositifs de classe III sont associés au risque le plus élevé. Ils sont décrits comme ceux qui se connectent directement au système circulatoire ou nerveux central, ou qui contiennent un produit médicinal, par exemple, un régulateur de battement cardiaque ou une valve cardiaque prothétique. Les dispositifs médicaux de classe III, comme les dispositifs médicaux de classe II, doivent passer par un processus d'assurance de conformité mené par un organisme notifié.
>> Vous trouverez des informations plus détaillées sur chaque classe dans cet article
Avez-vous des questions sur la mise en œuvre du règlement européen relatif aux dispositifs médicaux (MDR) ?
Si vous n'êtes toujours pas sûr des exigences de l'EU MDR ou du processus de classification de votre logiciel, consultezcette liste des questions les plus déroutantes concernant le MDR de l'UE que nous avons rencontrées.
Vous pouvez également nous contacter pour obtenir une assistance dans la mise en œuvre des exigences du MDR de l'UE applicables à votre logiciel. Nous vous guiderons tout au long du processus et vous aiderons à réaliser un audit indépendant afin d'identifier les domaines à améliorer, ainsi qu'à proposer des solutions optimales.
Consultez notre offre complète ou contactez-nous via le formulaire ci-dessous.


arrow_circle_rightContactez-nous
Besoin d'aide pour reclassifier votre produit médical ?

arrow_circle_right Nos articles


