Comment obtenir l'approbation de la FDA pour les dispositifs médicaux


La Food and Drug Administration (FDA) réglemente la vente de produits déterminés commedispositifs médicaux et surveille leur sécurité et leur efficacité aux États-Unis. Par conséquent, pour vendre légalement des dispositifs médicaux sur ce marché, il est important d'obtenir l'approbation de l'agence. L'approbation de la FDA signifie que le dispositif médical a été formellement validé et qu'il est approuvé par l'organisme de réglementation.
Pour répondre à la question de savoir comment obtenir l'approbation de la FDA pour les dispositifs médicaux, nous devons examiner l'ensemble du processus de plus près. Ainsi, dans l'article d'aujourd'hui, nous présentons les parties les plus importantes du processus, telles que la certification du dispositif et la sélection d'une voie appropriée, et nous donnons également un aperçu des coûts et de la durée du processus. La publication a été préparée en étroite collaboration avec Krzysztof Minicki, Directeur Healthcare & Life Sciences de Spyrosoft.
Processus d'approbation de la FDA pour les dispositifs médicaux
Pour obtenir l'approbation de votre produit, vous devez suivre un processus de certification et l'une des voies d'approbation, tout en respectant un ensemble de réglementations et d'exigences clés. L'ensemble du parcours vers l'approbation FDA pour les dispositifs médicaux peut être décrit comme un processus en cinq étapes :
Étape 1 – Certification du dispositif
La première étape pour obtenir l'approbation de la FDA consiste à classer correctement votre dispositif médical. Cette étape est particulièrement importante car le processus de développement diffère selon la classification du dispositif. Les dispositifs médicaux sont classés en fonction du risque qu'ils présentent. La FDA utilise trois types de classification :
- Classe 1 – Les dispositifs présentent le risque le plus faible pour les consommateurs. Les dispositifs à faible risque sont soumis à un contrôle général qui garantit leur sécurité et leur efficacité une fois fabriqués.
- Classe 2 – Les dispositifs présentent plus de risques pour les consommateurs que ceux de la Classe 1. Ces dispositifs sont soumis à la fois à des contrôles généraux et à des contrôles spéciaux. Les contrôles spéciaux de cette classification comprennent des exigences d'étiquetage, des normes de performance obligatoires spécifiques et des exigences de tests spécifiques.
- Classe 3 – Les dispositifs sont conçus pour soutenir ou maintenir la vie, sont implantés dans le corps ou présentent un risque élevé de maladie ou de blessure. Par conséquent, ils nécessitent une autorisation préalable à la mise sur le marché, ce qui signifie que les fabricants doivent prouver la sécurité et l'efficacité du dispositif. Outre l'autorisation préalable à la mise sur le marché, la classe 3 est également soumise aux contrôles généraux.
La classification du dispositif doit être connue avant le début du processus de développement. La classe d'un dispositif peut être corrélée à la manière dont les exigences et les tests sont gérés. Elle détermine également les réglementations auxquelles le dispositif doit se conformer.
Besoin d'aide pour le processus d'approbation de la FDA ?
Découvrez comment nous pouvons vous aider
Étape 2 – Création d'un prototype
L'étape suivante du processus d'approbation consiste à développer un prototype ou une première version du dispositif médical. Un tel dispositif n'est pas destiné à l'usage humain ; il est conçu pour des tests réalisés par des chercheurs dans un environnement de laboratoire contrôlé. Cette étape fournit des informations importantes sur l'utilisation potentielle d'un produit et aide à identifier et à traiter ses risques latents.
Étape 3 – Voie vers l'approbation
La troisième étape est le processus de demande pour le dispositif, qui dépend également de la certification précédente. La FDA a établi une classification basée sur les risques pour les dispositifs médicaux, avec les trois classes réglementaires déjà mentionnées. Dans celle-ci, à mesure que la classe du dispositif augmente, son contrôle réglementaire augmente également.
Étant donné qu'il existe plusieurs variantes de classification des dispositifs, les fabricants peuvent choisir parmi plusieurs méthodes d'application. Les voies fondamentales vers l'approbation d'un dispositif médical sont :
Premarket Notification 510(k)
Cette voie est la plus courante lors du lancement d'un dispositif médical. Elle est requise pour presque tous les dispositifs de classe II et certains dispositifs de classe I. L'objectif de cette soumission est de fournir la documentation et les preuves qu'un dispositif médical est substantiellement équivalent, en termes de sécurité et d'efficacité, à un ou plusieurs dispositifs déjà légalement présents sur le marché. La documentation doit prouver que les deux dispositifs partagent la même destination d'usage et les mêmes caractéristiques technologiques, et doit également les comparer en termes de processus de contrôle de la conception et de tests de vérification.
Premarket Approval (PMA)
La voie PMA couvre les dispositifs de classe III ainsi que les dispositifs de classe I et de classe II qui n'ont pas pu démontrer une équivalence substantielle dans le cadre du processus 510(k). Ce processus est le plus complexe car il exige des preuves scientifiques et des essais cliniques pour prouver la sécurité et l'efficacité du dispositif médical.
Humanitarian Device Exemption (HDE)
La voie HDE est utilisée dans le cas de dispositifs conçus pour diagnostiquer et traiter des maladies ou des affections qui touchent un faible pourcentage de la population. Un petit nombre de patients entraîne des difficultés à rassembler suffisamment de preuves cliniques pour satisfaire aux normes typiques de la FDA. Par conséquent, dans ce processus, la FDA doit accorder une exemption de dispositif à usage humanitaire (HUD), puis les fabricants du dispositif doivent soumettre une demande HDE à l'examen approprié centre. Cette voie a été préparée par la FDA afin de garantir que les dispositifs considérés comme essentiels pour les patients atteints de maladies rares fassent l'objet d'un examen approprié et puissent être mis sur le marché.
Il convient de mentionner que dans la situation où il est difficile de trouver des dispositifs comparables déjà existants sur le marché, les producteurs peuvent utiliser l'option de la voie De novo. Cette voie nécessite une pétition spéciale pour reclasser les dispositifs à risque faible ou modéré comme dispositifs de novo. Avec cette classification, le dispositif peut faire l'objet d'une demande 510(k) plutôt que d'un processus PMA plus strict. Les dispositifs approuvés dans le cadre du processus de novo peuvent ensuite servir de prédicats pour d'autres dispositifs.
Étape 4 – Examen et approbation du dispositif
L'étape suivante consiste à attendre que la FDA examine et approuve le dispositif. Le processus d'examen commence lorsque toutes les informations nécessaires concernant le dispositif sont collectées et complètes. Certains cas sont exemptés de l'examen, mais la plupart font généralement l'objet d'un examen approprié, qui dépend de la classification précédemment attribuée et des types de dispositifs similaires déjà connus sur le marché.
Premarket Notification 510(k)
L'examen d'une demande de notification préalable à la mise sur le marché ne nécessite généralement pas d'essais cliniques. Il indique si le dispositif est comparable à d'autres déjà réglementés et commercialisés sur le marché. La demande 510(k) doit contenir des preuves documentées que le produit est similaire à d'autres dispositifs et qu'il est substantiellement équivalent en termes de sécurité et d'efficacité au dispositif de référence. Ce n'est qu'après avoir reçu une déclaration attestant que le dispositif est substantiellement équivalent que le producteur peut lancer le produit aux États-Unis.
Pour déterminer si le dispositif est substantiellement équivalent, la FDA le compare au dispositif prédicat en termes de :
- Ayant la même destination et les mêmes caractéristiques technologiques.
- Ayant la même destination et des caractéristiques technologiques différentes, sans pour autant, soulevant différentes préoccupations en matière de sécurité et d'efficacité. En outre, les informations soumises à la FDA montrent que le dispositif est aussi sûr et efficace qu'un dispositif légalement commercialisé.
Premarket Approval (PMA)
La demande de PMA soumise doit inclure des données issues d'études cliniques et non cliniques, qui constituent la base de la décision des experts de la FDA quant à la sécurité et à l'efficacité d'un dispositif pour une utilisation sur le marché. Lors du processus d'examen et d'approbation, la FDA se concentre sur des éléments tels que :
- Examen administratif et scientifique visant à déterminer si la proposition est complète.
- Réalisation d'un examen scientifique, réglementaire et qualité approfondi.
- Réalisation d'un examen et éventuellement émission de recommandations supplémentaires par le comité consultatif.
- Délibérations finales et notification sur le résultat de l'examen et la décision finale.
Humanitarian Device Exemption (HDE)
Pour soumettre la demande d'HDE, le fabricant doit d'abord obtenir une exemption HUD. Avec une exemption HUD, la FDA prépare un examen d'acceptation pour déterminer si la demande est complète, puis procède à un examen substantiel. Dans ce processus, l'agence vérifie qu'il n'existe pas d'autre moyen de mettre un tel HUD sur le marché et vérifie s'il n'y a pas d'autres dispositifs comparables sur le marché. Pour ce faire, la FDA prend en compte les éléments suivants :
- Quelles sont les indications d'utilisation et les caractéristiques technologiques du dispositif ?
- Quelle est la population de patients qui sera traitée ou diagnostiquée par le dispositif ?
- Si l'appareil répond aux besoins des patients.
Lorsque cela est nécessaire, la FDA peut consulter des comités consultatifs, composés d'experts indépendants sur un sujet donné. Le comité formule une recommandation sur l'opportunité d'approuver un dispositif. Sur la base de cette recommandation, la FDA décide et donne un retour au soumissionnaire ou demande des informations supplémentaires. Il est important de noter que la décision finale de la FDA doit être publiée avec toutes les preuves dans le Federal Register.
Étape 5 – Surveillance post-commercialisation des performances des dispositifs par la FDA
Après avoir donné son approbation, la FDA continue de superviser les performances du dispositif afin de s'assurer qu'il est efficace et conforme à toutes les nouvelles préoccupations en matière de sécurité. La FDA effectue des inspections annoncées et inopinées dans les installations de production à travers les États-Unis. Ces audits peuvent être de routine ou déclenchés par des problèmes spécifiques et visent à garantir que les producteurs respectent les bonnes pratiques. Si les normes ne sont pas respectées, la FDA a le pouvoir de fermer l'installation.
Pour aider à signaler les problèmes liés aux dispositifs médicaux déjà approuvés, la FDA propose deux programmes :
- MedWatch – est utilisé pour signaler les événements indésirables liés aux produits médicaux (médicaments et dispositifs) et pour s'informer sur les nouvelles informations de sécurité. La FDA publie régulièrement des alertes de sécurité MedWatch.
- Medical Product Safety Network (MedSun) – est utilisé pour signaler les événements indésirables et surveiller la sécurité et l'efficacité des dispositifs médicaux par un groupe de 350 prestataires de soins de santé. La FDA publie la newsletter MedSun une fois par mois avec les mises à jour clés sur la sécurité des dispositifs médicaux.
Combien coûte l'obtention de l'approbation de la FDA pour un dispositif médical ?
Pour la plupart de ses demandes d'examen des dispositifs médicaux, la FDA facture des frais qui doivent être payés pour démarrer le processus d'approbation, sauf si le demandeur est éligible à une exemption. Outre les frais de demande, la FDA facture à toutes les entreprises souhaitant lancer leurs dispositifs aux États-Unis des frais annuels d'enregistrement d'établissement, qui s'élèvent à 5 672 $ pour 2022.
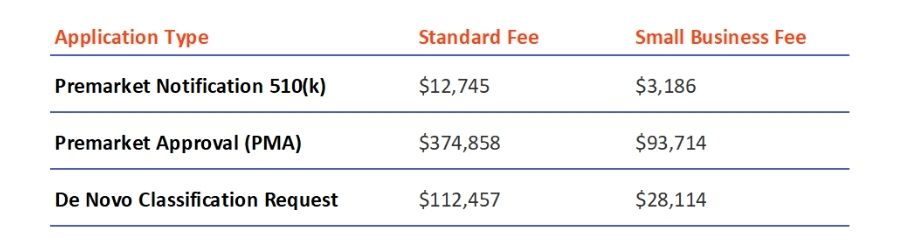
Les coûts des nouveaux frais sont annoncés pour chaque exercice fiscal dans le Federal Register, et des informations à leur sujet peuvent être trouvées sur le MDUFA page des frais d'utilisation. Il convient de mentionner que les petites entreprises ont la possibilité de bénéficier de frais réduits. Les frais pour les types de demandes mentionnés dans le texte sont les suivants :
Combien de temps prend l'approbation de la FDA pour les dispositifs médicaux ?
Le temps nécessaire pour obtenir l'approbation d'un dispositif médical dépend de sa classe et peut aller d'une à deux semaines à huit mois.
Dispositifs de classe I
Les dispositifs classés en classe I bénéficient généralement du processus d'approbation le plus rapide. La majorité des dispositifs de classe I peuvent être auto-enregistrés et répertoriés auprès de la FDA. Le processus comporte trois phases – le paiement des frais d'enregistrement, la soumission des informations d'inscription et d'enregistrement, et la réception de l'e-mail d'acceptation, ce qui prend environ une à deux semaines.
Un faible pourcentage de dispositifs de classe I nécessite une soumission 510(k), le processus normalement utilisé dans le cas des dispositifs de classe II.
dispositifs de classe II
La majorité des dispositifs de classe II et certains dispositifs de classe I nécessitent une demande 510(k), ce qui allonge quelque peu le processus d'approbation. Si la demande est complète et qu'il n'y a pas de problèmes d'examen, l'ensemble du processus peut prendre environ 90 jours. Toutefois, en cas de problèmes dans le processus ou de lacunes dans la documentation, le processus d'approbation peut être considérablement plus long.
Dispositifs de classe III
Les produits définis comme dispositifs de classe III suivent principalement la voie PMA, qui est connue comme le type de demande le plus complexe et le plus rigoureux. Tout d'abord, la FDA dispose de 45 jours pour déterminer si la demande est suffisamment complète et pour notifier le demandeur du résultat de cette vérification. Ensuite, la FDA dispose de 180 jours pour effectuer l'examen PMA et approuver ou rejeter la demande. Là encore, si l'Agence identifie des incohérences ou des lacunes dans la demande qui doivent être comblées, ou si le demandeur soumet de nouvelles données ou études pertinentes, la durée du processus d'approbation peut même doubler.
La classe du dispositif et la voie d'approbation ont un impact significatif sur la durée de l'ensemble du processus. Pour le raccourcir, il est important de rédiger une soumission de bonne qualité et de bien démontrer une équivalence substantielle ou de prouver la sécurité et l'efficacité du dispositif.
Besoin d'un accompagnement dans le processus d'approbation de la FDA ?
Si vous avez d'autres questions ou si vous avez besoin d'aide concernant le processus d'approbation, n'hésitez pas à contacter notre Santé et sciences de la vie équipe. Nos experts peuvent vous accompagner tout au long du processus et vous aider à préparer la documentation nécessaire ou à choisir la bonne classe de certification et la voie de soumission appropriée.


arrow_circle_rightNOUS CONTACTER
Vous cherchez une assistance pour l'approbation FDA des dispositifs médicaux ?

arrow_circle_right Nos articles




