EU MDR vs FDA : quelles sont les principales différences et similitudes ?


What is the best approach to take when expanding to the EU market from the US and vice versa? To what extent do the MDR and FDA overlap and what are the key differences and similarities between them? How can you plan an effective strategy for entering new markets that allows you to avoid extra costs and reduces effort?
The different regulatory requirements between the EU and US markets can be a significant stumbling block for medical device manufacturers who plan an expansion across the pond. In this article, prepared in cooperation with Krzysztof Minicki, our Director of Healthcare and Life Sciences, we compare the EU MDR and FDA and discuss the optimal approach for releasing a medical device to both markets.
Quelles sont les différences et les similitudes entre le règlement européen MDR et les réglementations de la FDA ?
Il existe plusieurs différences entre les exigences de la FDA et celles du MDR, mais aussi certaines similitudes dans certains domaines. Les plus importantes sont énumérées ci-dessous.
Nos experts vous aideront à préparer un dossier technique
En savoir plus
Classification des dispositifs médicaux
Under the EU MDR, there are classes I, II (further divided into IIa and IIb) and III. The higher the class – the higher the risk. Class I includes medical devices of low risk to users (non-sterile and non-measuring devices) as well as devices of a slightly higher risk, but which are non-invasive (sterile and measuring devices). Class IIa includes middle-risk devices and class IIb – middle- to high-risk devices. Class III devices pose the highest risk to patients or operators. They are described as those which connect directly with the Central Circulatory or Nervous System or contain a medicinal product.
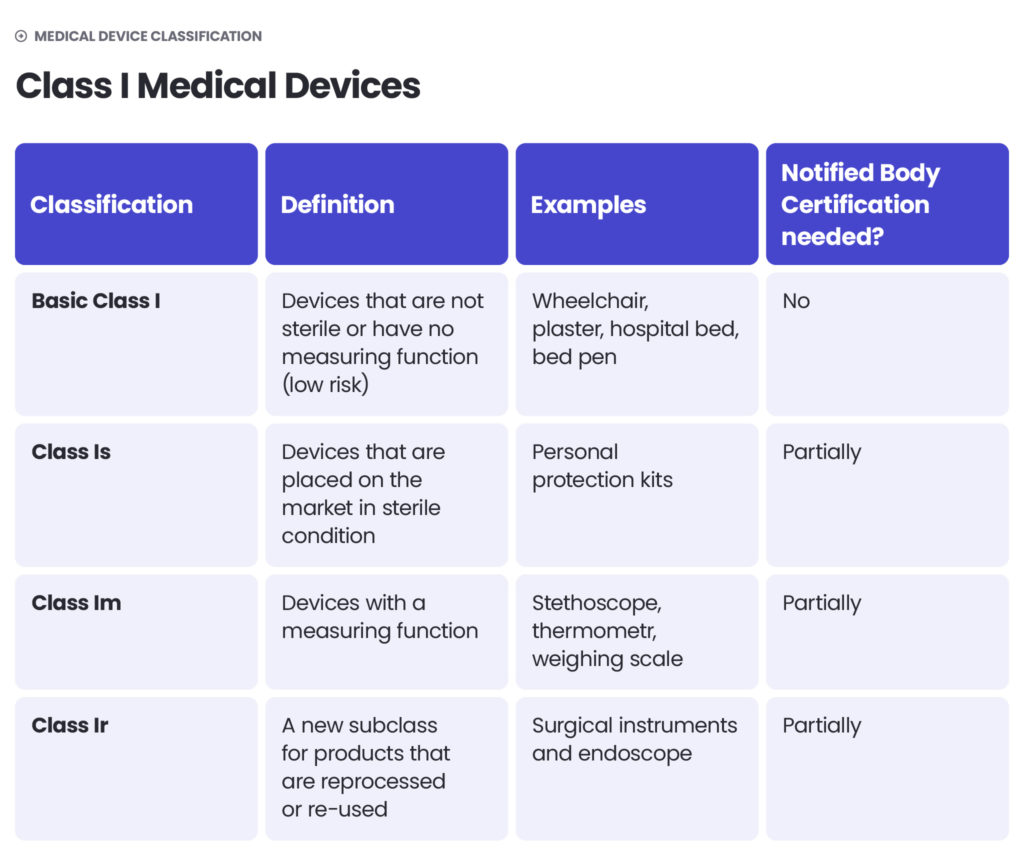
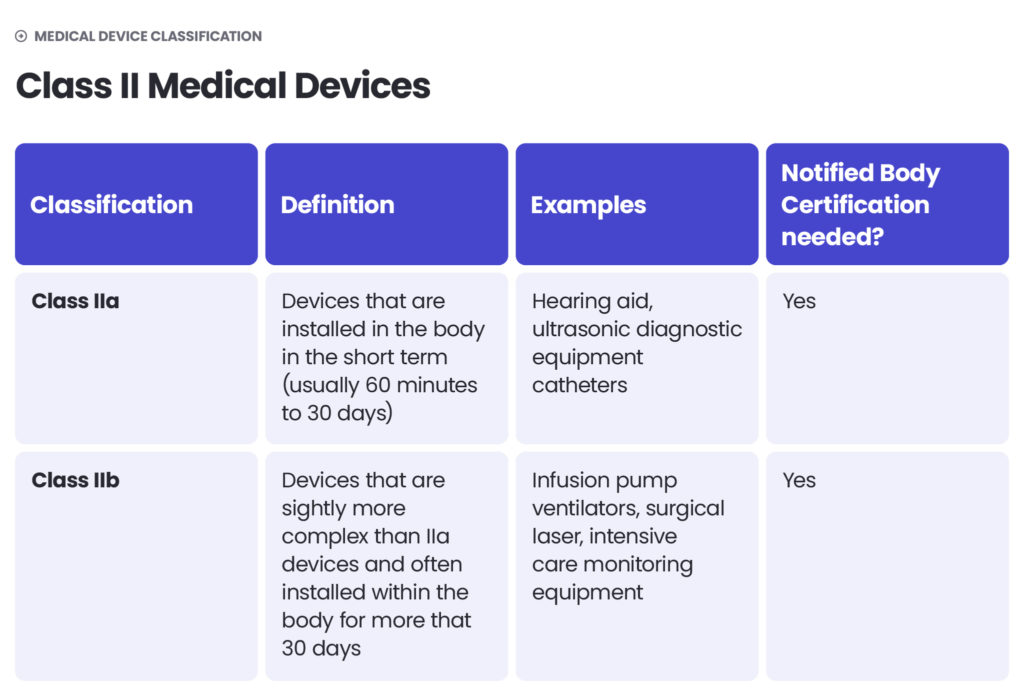
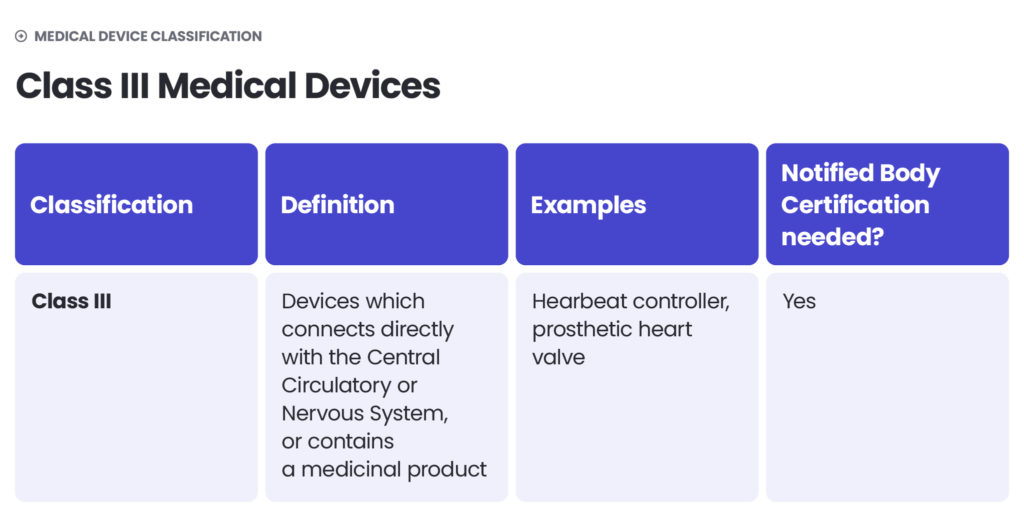
The approach to medical device classification under the FDA is quite similar to the MDR. The FDA also classifies medical devices according to their risk level and regulatory controls necessary to ensure patient and operator safety: class I is associated with the least risk, class II with moderate risk and class III with the highest risk.
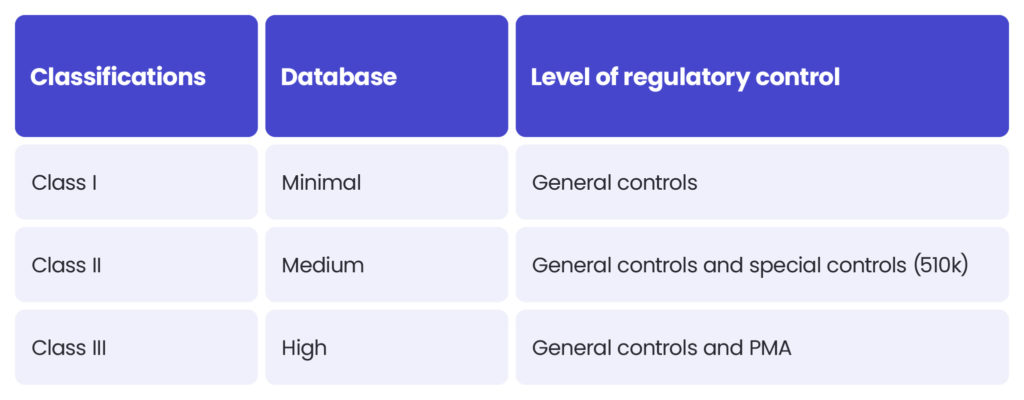
However, there may be differences between the MDR and FDA in assessing the risk level. The MDR Class I sterile or measuring devices may be regarded as class II under the FDA’s regulation. Certain MDR class IIb medical devices could be regarded as class III according to the FDA. Each case should be assessed independently.
Lecture recommandée :
Systèmes de management de la qualité
Le MDR et la FDA exigent tous deux que les fabricants de dispositifs médicaux, y compris les logiciels, disposent d'un système de management de la qualité conforme aux réglementations respectives.
La portée du contenu
The FDA differs from the EU MDR in scope and how the information is organised. The FDA regulations are divided into sections according to the categories of medical devices. Each section includes requirements regarding the safety and effectiveness of medical devices as per their use. It’s directly connected to the premarket submission method followed later in the process.
The MDR focuses more on the specific requirements for medical device manufacturers and notified bodies who overview the process of introducing new medical devices to the EU market. The MDR also includes many definitions and detailed information on financial liabilities and penalties, which aren’t within the scope of the FDA regulations.
Processus de soumission
Selon la FDA et le MDR, les dispositifs médicaux de classe I (ceux présentant le risque le plus faible, non mesurants et non stériles) ne sont pas tenus de subir un audit indépendant avant leur mise sur le marché. Pour les introduire sur les marchés de l'UE et des États-Unis, les fabricants doivent suivre une procédure d'autodéclaration (dans l'UE, il s'agit d'uneProcessus de marquage CE). Naturellement, toute la documentation appropriée doit être préparée, mais une vérification par un tiers n'est pas requise.
Les dispositifs médicaux à risque plus élevé doivent être vérifiés soit par un organisme notifié dans l'UE, soit par la FDA aux États-Unis. Un dossier technique doit être préparé dans les deux cas, même si le processus de mise sur le marché est différent.
Lectures recommandées: Comment obtenir l'approbation de la FDA pour les dispositifs médicaux ?
The most common submission method under the FDA regulations is a Premarket Notification 510(k). Once you deliver all the necessary documentation, the FDA audits and verifies your submission. Under the EU MDR, the audit is related to the review of the Quality Management System, which is regulated by ISO 13485. The norm is harmonised, which means that it specifies certain legal requirements that need to be applied to achieve compliance . In other words, the compliance requirements can only be met if the norm is implemented in your organisation.
A medical device manufacturer who wants to introduce their product to the EU market for the first time needs to get certified in ISO 13485 beforehand. The certification process includes a two-stage audit. The first stage is the review of the processes and procedures related to the Quality Management System’s compliance with ISO 13485 and associated regulations (such as IEC 62304, ISO 14971, etc.). In the second stage, the technical documentation, including the Technical File of a medical device is reviewed to ensure its compliance with appropriate processes. However, under the MDR the review is only selective, while FDA conducts a full audit.
Conformément au MDR et aux réglementations de la FDA, les fabricants de dispositifs médicaux sont tenus de maintenir le contrôle et de garantir qu'un dispositif médical restera sûr à utiliser conformément à son usage prévu après sa mise sur le marché.
Bases de données des dispositifs médicaux
Il existe différentes bases de données de dispositifs médicaux en activité dans l'UE et aux États-Unis, où sont stockées toutes les informations relatives à la classe d'un dispositif médical, à sa destination prévue, etc. Aux États-Unis, il s'agit de la base de données des dispositifs médicaux de la FDA et dans l'UE – EUDAMED. Ils sont distincts et indépendants les uns des autres.
Système unique d'identification des dispositifs médicaux
UDI is a globally accepted system and applies in the EU as well as in the US. The MDR expanded the concept of UDI by introducing the UDI-DI identification that allows for the grouping medical of devices that have the same intended purpose, risk class, essential design and manufacturing characteristics. However, there are certain differences between the MDR and FDA as to where and how the labels should be placed on medical devices.
Documentation technique
Bien que les réglementations de la FDA et du MDR concernant le Dossier Technique présentent certaines similitudes, cela ne signifie pas que le Dossier Technique créé pour les exigences de l'UE sera également acceptable aux États-Unis et vice versa. Certaines différences résident dans les nuances relatives à la fabrication des dispositifs médicaux, telles que la gestion des risques et la classification.
For example, the FDA requires additional classification that defines Level of Concern. It doesn’t exist in the MDR regulation. It may be an obstacle for companies who already sell their medical devices on the EU market and now want to introduce their products to the US market.
What’s the right approach in such a case? When preparing technical documentation, you should include all the markets where you plan to sell your medical device. The market-specific information, for instance, regarding the aforementioned Level of Concern, should be included in the appropriate chapters of the documentation.
En d'autres termes, votre documentation doit couvrir les exigences spécifiées à la fois par la FDA et le MDR. Ce n'est pas seulement la meilleure approche possible, mais aussi celle recommandée.
Évaluation clinique
Pour tous les dispositifs médicaux de classe III et certains dispositifs de classe IIb, l'EU MDR exige qu'un Rapport d'évaluation clinique (CER) soit préparé par un fabricant, puis examiné et accepté par un Organisme Notifié. En revanche, la FDA n'exige pas de CER pour la plupart des dispositifs médicaux qualifiés pour une soumission 510(k).
L'utilisabilité des dispositifs médicaux
Both the FDA and the EU MDR put a strong focus on the usability of medical devices. Under the FDA, this concept is reflected by the Human Factors Studies. Human Factors Studies consist of two stages, formative and summative, and its goal is to check the usability and safety of software as a medical device (SaMD). La phase formative a lieu au début du processus de développement logiciel, lorsque les wireframes et une preuve de concept sont créés. La phase sommative a lieu à la fin du processus de développement.
Nos experts vous aideront à préparer un dossier technique conforme à la FDA et au MDR
La préparation d'un dossier technique unique, conforme à la fois à la FDA et au MDR dès le départ, vous permettra d'économiser des coûts supplémentaires par rapport à la préparation d'un dossier technique distinct pour chaque réglementation. Il est utile de planifier à l'avance les marchés cibles de votre dispositif médical.
Nos consultants vous aideront à préparer toute la documentation technique nécessaire pour répondre aux exigences du marché des dispositifs médicaux de l'UE et des États-Unis. Nous vous aiderons également à obtenir les certifications ISO 13485, ISO 14971 ou IEC 62304.
Découvrez notre Page de présentation Santé et Sciences de la vie pour plus de détails ou contactez directement Krzysztof Minicki en utilisant le formulaire ci-dessous.
The key difference lies in their regulatory frameworks – the EU Medical Device Regulation (MDR) is governed by European legislation applicable across all EU member states, while the U.S. Food and Drug Administration (FDA) operates under U.S. federal law. MDR emphasises documentation and post-market surveillance, whereas the FDA focuses on premarket approval processes and clinical performance.
The EU MDR categorises medical devices into four risk-based classes: Class I, IIa, IIb and III, with increasing regulatory scrutiny. The FDA uses three classes: Class I (low risk), Class II (moderate risk) and Class III (high risk). Although both systems are risk-based, the classification criteria and resulting regulatory pathways differ considerably.
Both regulatory systems prioritise patient safety, product performance and risk management. They require manufacturers to conduct clinical evaluations, implement quality management systems and carry out post-market surveillance. Additionally, both systems support a lifecycle approach to device regulation.
In the EU, conformity assessments are conducted by Notified Bodies, which are independent organisations designated by member states. In the US, the FDA directly reviews and approves or clears medical devices, particularly through pathways such as 510(k), PMA or De Novo classifications.
Under the EU Medical Device Regulation (MDR), clinical evaluation is an ongoing process throughout the device lifecycle, with a particular focus on real-world clinical data and post-market clinical follow-up (PMCF). By contrast, the FDA places greater emphasis on pre-market clinical trials, particularly for high-risk devices under the PMA pathway.


arrow_circle_rightContactez-nous
Vous cherchez une assistance pour l'approbation FDA des dispositifs médicaux ?

arrow_circle_right Nos articles


