Classification des SaMD de la FDA expliquée


Si vous prévoyez de commercialiser votre logiciel médical aux États-Unis, il doit être approuvé par la Food and Drug Administration. La première étape pour obtenir l'approbation est la classification appropriée de votre dispositif médical. C'est crucial car la classe d'un dispositif détermine le type de soumission préalable à la mise sur le marché, ce qui impacte le coût et la durée de l'ensemble du processus.
Dans cet article, préparé en coopération avec Krzysztof Minicki, notre Directeur Santé et Sciences de la Vie, nous expliquons le processus de classification SaMD de la FDA pour vous aider à éviter une mauvaise classification, qui peut vous coûter non seulement de l'argent supplémentaire, mais aussi du temps perdu à créer de la documentation inutile.
Quelles sont les classes de dispositifs médicaux de la FDA ?
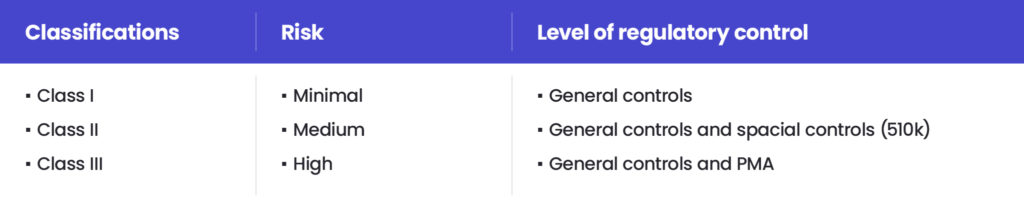
Selon la FDA, il existe trois classes de dispositifs médicaux. De même que pour le MDR, le processus de classification est basé sur l'évaluation des risques et les contrôles réglementaires nécessaires pour garantir la sécurité des patients et des opérateurs, ainsi que l'efficacité d'un dispositif.
Un dispositif peut être classé en classe I, II ou III, selon le niveau de risque qu'il présente pour les utilisateurs ainsi que le niveau de contrôle nécessaire pour garantir la sécurité et l'efficacité mentionnées ci-dessus. Les dispositifs de classe I présentent le risque le plus faible pour les utilisateurs, tandis que les dispositifs de classe III présentent le risque le plus élevé.
Exemples de logiciels de classe I en tant que dispositif médical
Les dispositifs de Classe I ont un impact minimal sur la santé et la vie d'un patient ou d'un opérateur. Un exemple de Classe Ile logiciel est Logiciel d'analyse rétrospective des données des capteurs de glucose en continu.
Exemple de logiciel de classe II en tant que dispositif médical
Les dispositifs de classe II présentent un risque nettement plus élevé, car ils entrent généralement en contact avec les organes internes d'un patient ou sont utilisés à des fins de diagnostic. Un exemple de logiciel de classe II est le logiciel de traitement automatisé d'images radiologiques.
Exemples de logiciels de classe III en tant que dispositif médical
Les dispositifs de classe III sont généralement utilisés pour maintenir les fonctions vitales, sont implantés ou présentent un risque élevé de décès ou de blessure. Le slogiciel classé en classe III est, par exemple, Logiciel à usage ophtalmique.
Nos experts vous aideront dans la classification de votre dispositif médical
En savoir plus
Classification des dispositifs médicaux vs type de soumission
La classe d'un dispositif détermine le type de soumission pour l'autorisation de mise sur le marché exigée par la FDA.
Si votre dispositif est classé en Classe I ou II, et s'il n'est pas exempté des contrôles généraux, une méthode de soumission 510k sera requise pour mettre un dispositif sur le marché. Si votre dispositif est classé comme exempté, il sera soumis aux limitations sur les exemptions (couvertes par les Parties 862-892 du 21 CFR).
Pour les dispositifs de classe III, vous devez soumettre une demande d'approbation préalable à la mise sur le marché. La PMA s'applique également aux dispositifs qui n'ont pas d'équivalents substantiels déjà disponibles sur le marché.
En savoir plus sur les types de demandes préalables à la mise sur le marché.
À quoi ressemble le processus de classification SaMD de la FDA ?
La classification dépend de l'Usage Prévu d'un dispositif et également des Indications d'utilisation.
Pour déterminer la classification de votre dispositif, et pour savoir si des exemptions peuvent exister, vous devez trouver le numéro de règlement qui détermine la réglementation de classification applicable à votre dispositif. Pour ce faire, vous devez vous rendre sur le base de données de classification et recherchez le nom d'un dispositif ou de sa partie déjà classifiée. Chaque dispositif classifié possède un numéro à 7 chiffres qui lui est associé, par exemple, 872.5470. Le numéro renvoie à la section appropriée du 21 CFR – dans ce cas, il s'agit du 21 CFR 872.5470. Vous y trouverez des informations sur la réglementation de classification applicable.
Par exemple, si vous recherchez « logiciel orthodontique », vous pouvez constater qu'il est classé en classe II. Si votre logiciel remplit un objectif similaire, il appartiendra très probablement également à la classe II et devra être soumis via la procédure 510(k).
Bien entendu, cette méthode n'est applicable que si votre produit n'est pas un dispositif nouveau pour lequel il n'existe aucun dispositif prédicat légalement commercialisé. Dans ce cas, vous devrez soumettre une demande de classification De Novo.
Il est important de noter que, généralement, jusqu'à 75 % des dispositifs de classe I sont exemptés du processus de notification préalable à la mise sur le marché.
Qu'est-ce qu'un Demande 513(g) ?
Si vous avez des difficultés avec la classification de votre dispositif médical, vous pouvez demander à la FDA une détermination ou une classification formelle du dispositif en soumettant une demande 513(g). Cette option est payante en supplément – des frais standard de 5 061 $ – et le processus prend un temps considérable. Notre expert FDA peut déterminer la classification de votre dispositif à un coût similaire et dans un délai beaucoup plus court. Contactez-nous via le formulaire ci-dessous et parlons de la manière dont nous pouvons vous aider.


arrow_circle_rightContactez-nous
Vous cherchez une assistance pour l'approbation FDA des dispositifs médicaux ?

arrow_circle_right Nos articles



