ما هو EU MDR؟


لائحة الأجهزة الطبية (MDR) هي لائحة جديدة تحكم إنتاج وتوزيع الأجهزة الطبية. دخلت حيز التنفيذ في 26 مايو 2021 وتنطبق على جميع مصنعي الأجهزة الطبية الذين يرغبون في طرح منتجاتهم في سوق الاتحاد الأوروبي.
هل هناك فترة انتقالية لاعتماد لائحة EU MDR؟
تحدد لائحة EU MDR فترة الانتقال للأجهزة من الفئة الأولى بأربع سنوات (حتى 26 مايو 2025).
ومع ذلك، من المهم ملاحظة أن فترة الانتقال تنطبق فقط على مصنّعي الأجهزة المتواجدة في السوق، وذلك فقط حتى يتم إدخال أي تغييرات على المنتج.
>> لمعرفة ما يُعتبر تغييرًا، اقرأ منشور المدونة هذا
ما هي أهم التغييرات التي أدخلها لائحة الأجهزة الطبية الأوروبية (EU MDR)؟
يركز اللائحة الجديدة بشكل كبير على توحيد السوق. لم يتم إلغاء أي من المتطلبات القائمة. ومع ذلك، تم تشديد العديد منها، وإدخال عدد قليل من المتطلبات الجديدة.
تشمل التغييرات الرئيسية:
قواعد تصنيف أكثر صرامة للأجهزة الطبية
تؤثر القواعد الجديدة الأكثر صرامة بشكل خاص على مصنعي الأجهزة التداخلية المخصصة للزرع والجراحات والأجهزة الأخرى الموصوفة بأنها نشطة، بما في ذلك البرمجيات المستخدمة مع هذه الأجهزة. وقد طال التغيير الأكثر خطورة الأجهزة الطبية التي كانت في الفئة 1 بموجب MDD. والآن، أصبحت على الأقل في الفئة 2a.
التغييرات في نظام إدارة الجودة
تم توسيع نطاق نظام إدارة الجودة ليشمل الآن أيضاً، على سبيل المثال، إجراء التقييم السريري وتشغيل نظام مراقبة ما بعد الطرح (PMS).
الإشراف على الجهات المُبلِّغة
هناك المزيد من المتطلبات المتعلقة بتعيين الجهات المُبلِّغة، والتي تخضع الآن لرقابة السلطات الوطنية المختصة والمفوضية الأوروبية.
إنشاء لجنة خبراء مستقلة
يقدّم نظام MDR إجراء استشارة تُجريه لجنة خبراء مستقلة لأجهزة معينة من الفئة IIb (غير إلزامي) وأجهزة الفئة III المخصصة للزرع (إلزامي).
بالنسبة لجميع الأجهزة في الفئات IIa وIIb وIII، يحتاج الجهة المُبلِّغة الآن إلى المشاركة في تقييم المطابقة للمنتج للحصول على علامة CE.
متطلبات أكثر صرامة للتقييم السريري
تشمل المتطلبات الجديدة جمع البيانات السريرية المتاحة بالفعل في الأدبيات وتنظيم التجارب السريرية اللازمة.
مع بعض الاستثناءات، يجب الآن أن تخضع الأجهزة الطبية القابلة للزرع والأجهزة الطبية من الفئة III للتجارب السريرية. وبالنسبة لجميع الأجهزة من الفئة III والفئة IIb المخصصة لإدارة دواء (داخل الجسم أو خارجه)، يجوز للشركة المصنعة استشارة مجموعة من خبراء الاتحاد الأوروبي للحصول على رأي بشأن خطة التطوير السريري.
قابلية تتبع أفضل للأجهزة الطبية
تم إدخال نظام جديد لتحديد الأجهزة الفريد (UDI) لتحسين تحديد وتتبع الأجهزة الطبية.
زيادة الشفافية
أصبحت المعلومات المتعلقة بالمنتجات والاختبارات متاحة الآن للجمهور من خلال قاعدة بيانات جديدة للأجهزة الطبية المتاحة في الاتحاد الأوروبي، تُسمى EUDAMED.
سيساعدك خبراؤنا على ضمان الامتثال للائحة EU MDR
اكتشف المزيد
كيف تحدد ما إذا كانت برمجياتك مؤهلة كجهاز طبي بموجب لائحة EU MDR؟
وفقًا للائحة الأجهزة الطبية الأوروبية (EU MDR)، يُصنَّف البرنامج بحد ذاته، عندما يكون مخصصًا للاستخدام لغرض طبي واحد أو أكثر، كجهاز طبي. ومع ذلك، لا يُعتبر البرنامج المخصص للأغراض العامة، حتى عند استخدامه في بيئة رعاية صحية أو لأغراض نمط الحياة والرفاهية، جهازًا طبيًا. العامل الرئيسي في تحديد ما إذا كان البرنامج يُعتبر جهازًا طبيًا أم لا هو الغرض المقصود من استخدامه.
وكملاحظة جانبية، دعونا نضف أن الاستخدام المقصود هو وثيقة تحدد الاستخدام المحدد مسبقًا لجهاز طبي معين. ومن الضروري إعداد استراتيجية للاعتماد وتقييم فئة المنتج.
بناءً على الاستخدام المقصود لبرمجتك، يمكنك الآن تحديد ما إذا كانت برمجتك جهازًا طبيًا أم لا وفقًا للإرشادات التالية:
يُعد البرنامج جهازاً طبياً إذا:
- مُدرَج صراحةً كأحدها في لائحة الأجهزة الطبية الأوروبية (EU MDR)
- يتحكم في جهاز طبي أو يؤثر عليه
- يخدم "المعالجة اللاحقة" (على سبيل المثال، لتخطيط القلب) أو إعداد البيانات
- يحسب إشارات الخرج أو قيم الخرج
- يخدم دعم التشخيص أو العلاج
- يخدم التشخيص أو العلاج «الموضوعي»
البرمجيات هيلاجهاز طبي إذا:
- يُستخدم لأغراض إدارية (على سبيل المثال، إدارة بيانات المرضى)
- يُستخدم لتدريب الأطباء (على سبيل المثال، برامج تدريبية تحتوي على معرفة طبية)
- يُستخدم للصيانة العامة للأجهزة الطبية أو مكوناتها (ومع ذلك، يمكن أحيانًا اعتباره ملحقًا للجهاز الطبي)
- يُستخدم لأدوات التطوير أو الإنتاج (ومع ذلك، يجب التحقق من صلاحيتها)
- يمثل نظام تشغيل خاصًا
>> هنا يمكنك الاطلاع على بعض الأمثلة على البرمجيات المؤهلة كجهاز طبي
كيفية تصنيف جهاز طبي بموجب لائحة الأجهزة الطبية الأوروبية (EU MDR)؟
إذا حددت أن برمجياتك تعتبر جهازاً طبياً وفقاً للائحة الأجهزة الطبية الأوروبية (EU MDR)، فإن الخطوة الثانية هي تحديد الفئة التي تستوفي شروطها.
أولاً، من المهم ملاحظة أنه يجب فصل تصنيف الجهاز عن تصنيف البرمجيات التي قد تكون جزءاً من هذا الجهاز. وبعبارة أخرى، يجب تصنيف البرمجيات بشكل منفصل، سواء كانت جزءاً من جهاز أو منتجاً مستقلاً بذاته.
هل من الممكن أن يكون للجهاز الطبي والبرمجيات فئات مختلفة؟ نعم، هذا ممكن. على سبيل المثال، يمكن دعم جهاز طبي من الفئة III، وهو الأعلى في مستوى المخاطر، ببرمجيات تتضمن وظائف بسيطة وأساسية فقط، ولا تفرض أي مخاطر، وبالتالي تصنف ضمن فئة أقل من الجهاز الطبي. بالإضافة إلى ذلك، وفقًا لمعيار IEC 62304، من الممكن إعادة تصنيف مكونات برمجية معينة إذا تم استيفاء معايير محددة تتعلق بالعزل والتفكيك.
تتضمن لائحة MDR اثنتين وعشرين قاعدة تحدد كيفية إجراء التصنيف. وتوجد حاليًا أربع فئات للأجهزة الطبية المستخدمة في الاتحاد الأوروبي: I وIIa وIIb وIII، والتي تعتمد على مستوى الخطر المرتبط بالجهاز.
لننتقل الآن إلى عملية التصنيف نفسها.
الخطوة الأولى هي التأكد من توفر الوثائق والمعلومات اللازمة حول الجهاز الطبي المراد تصنيفه. والوثائق الأساسية التي يجب إعدادها وجمعها قبل عملية التصنيف هي:
- وصف الجهاز، بما في ذلك الاستخدام المقصود والاستخدام المفضل ومجموعة المستخدمين،
- بيانات عن مجموعة المستخدمين الموصوفين كمرضى وعن الأمراض التي يمكن أن يتأثر بها الجهاز، والعلاج، والتشخيص والمراقبة.
بناءً على هذه المعلومات، يمكنك تقييم فئة جهازك.
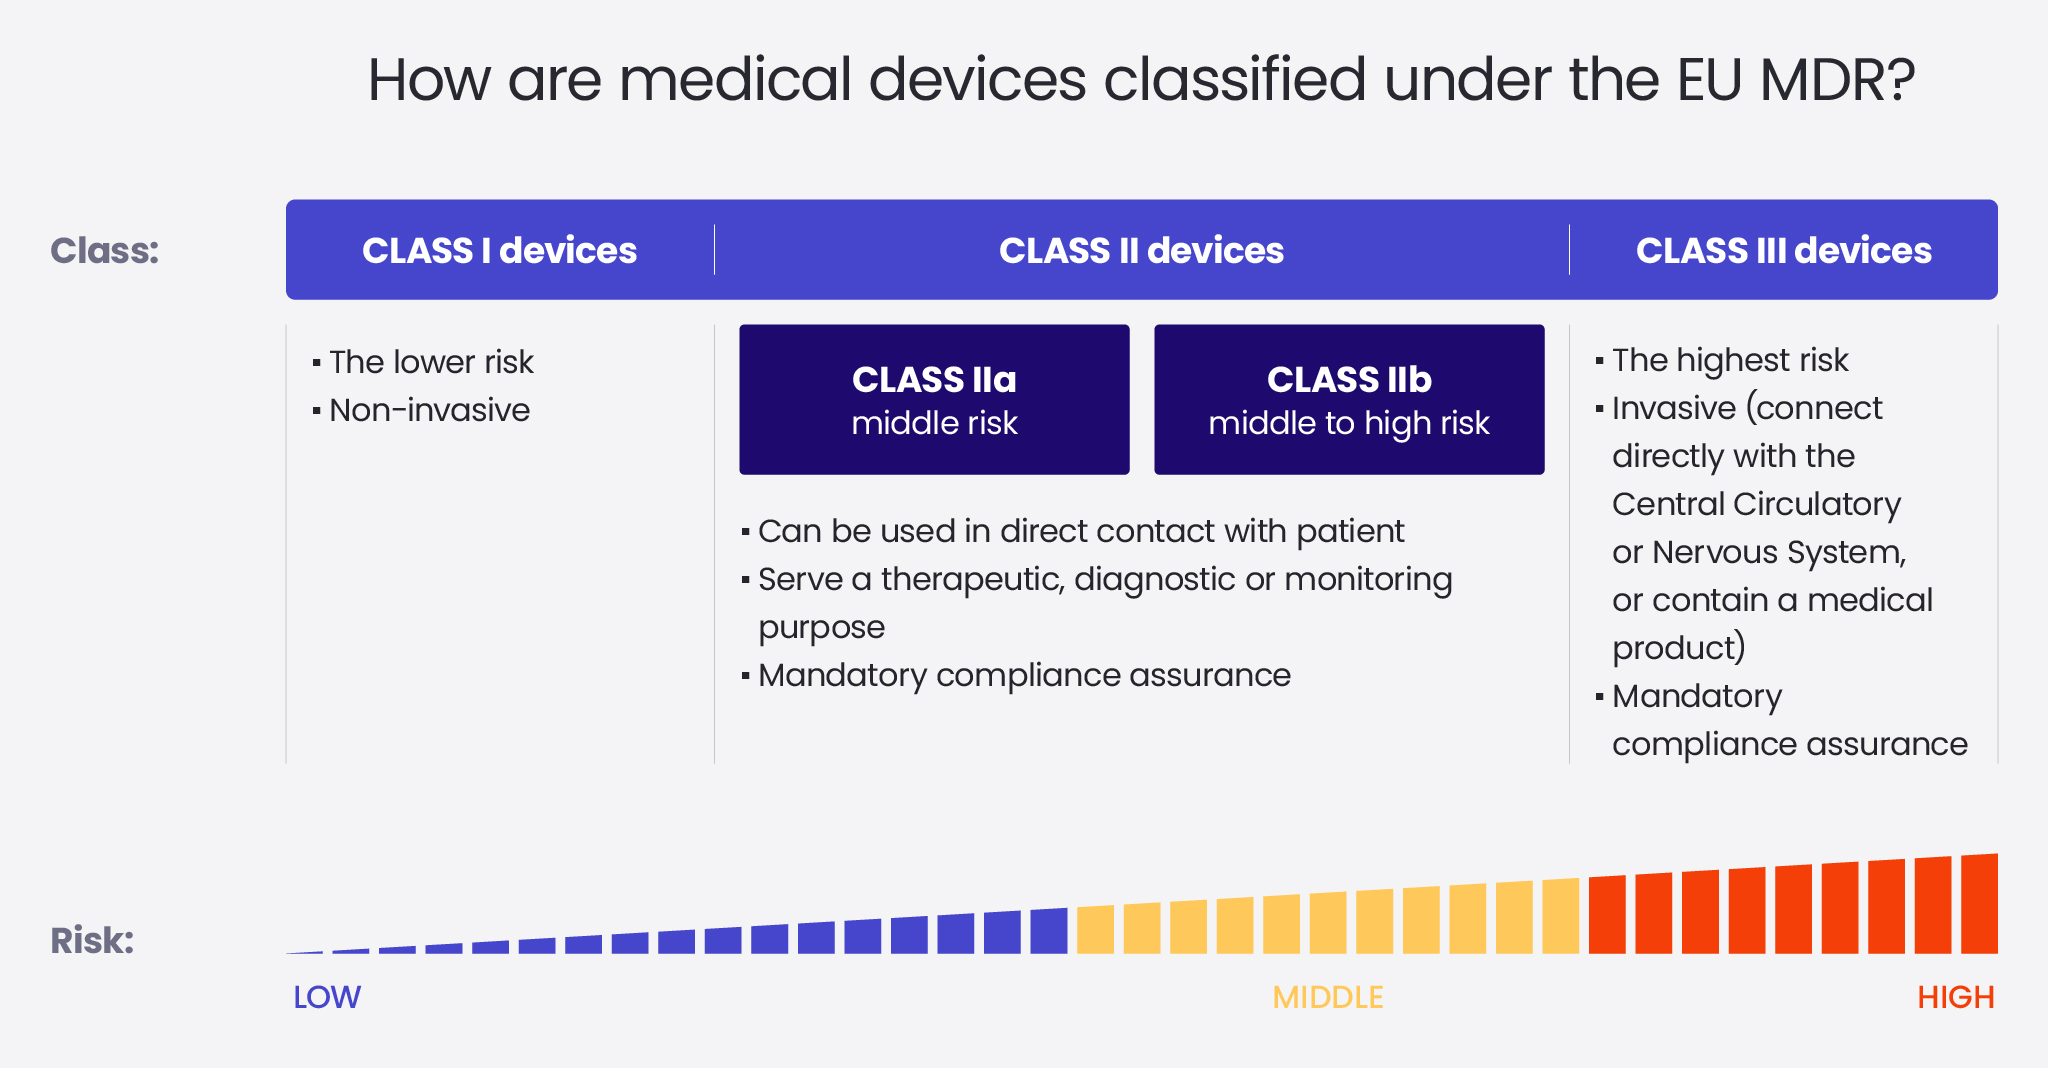
الفئة الأولى
ترتبط الفئة الأولى بأقل مخاطر. لا يمكن للأجهزة التي تنتمي إلى هذه الفئة أن تكون باضعة، ولا يمكن أن تكون في اتصال مباشر مع المريض.
الفئة الثانية
تُقسم الفئة II إلى فئة IIa وفئة IIb. تشمل فئة IIa الأجهزة ذات المخاطر المتوسطة وفئة IIb – المخاطر المتوسطة إلى العالية. يمكن استخدام أجهزة الفئة II في التلامس المباشر مع المريض وتخدم غرضًا علاجيًا أو تشخيصيًا أو للمراقبة. يجب أن تخضع الأجهزة الطبية من الفئة II لعملية ضمان الامتثال التي تجريها جهة مُبلِّغة.
من الضروري أن نأخذ في الاعتبار أنه وفقاً للتنظيم الجديد، أصبح أي برنامج مصنّفاً افتراضياً على أنه من الفئة IIa على الأقل. وهذا له آثار مهمة على عملية تطوير البرمجيات، التي أصبحت أكثر تعقيداً وبالتالي تتطلب مزيداً من الوقت.
الفئة الثالثة
ترتبط الأجهزة من الفئة الثالثة بأعلى مخاطر. ويوصف بأنها تلك التي تتصل مباشرة بالجهاز الدوري المركزي أو الجهاز العصبي المركزي، أو تحتوي على منتج طبي، على سبيل المثال، جهاز تنظيم ضربات القلب أو صمام قلب اصطناعي. يجب أن تخضع الأجهزة الطبية من الفئة الثالثة، على غرار الأجهزة الطبية من الفئة الثانية، لعملية ضمان الامتثال التي تجريها جهة مُبلِّغة.
>> يمكنك العثور على معلومات أكثر تفصيلاً حول كل فئة في هذا المقال
هل لديك أسئلة حول تنفيذ لائحة الأجهزة الطبية الأوروبية (EU MDR)؟
إذا كنت لا تزال غير واضح بشأن متطلبات EU MDR أو عملية تصنيف برمجياتك، فتحقققائمة أكثر الأسئلة إرباكًا بشأن لائحة الأجهزة الطبية الأوروبية EU MDR التي صادفناها.
يمكنك أيضاً التواصل معنا للحصول على المساعدة في تطبيق متطلبات EU MDR على برمجياتك. سنرشدك خلال العملية ونساعد في إجراء تدقيق مستقل لتحديد المجالات التي تحتاج إلى تحسين، فضلاً عن اقتراح الحلول المثلى.
اطلع على عرضنا الكامل أو تواصل معنا من خلال النموذج أدناه.


arrow_circle_rightاتصل بنا
هل تحتاج إلى مساعدة في إعادة تصنيف منتجك الطبي؟

arrow_circle_right مقالاتنا


