دليل لوائح الأجهزة الطبية الصادرة عن FDA


من هذا الدليل، ستكتشف:
- كيف تبدو عملية إطلاق جهاز طبي في الولايات المتحدة خطوة بخطوة،
- ما المتطلبات المفروضة على مصنّعي الأجهزة الطبية في اللوائح،
- كيفية تحديد ما إذا كان منتجك يُصنَّف كجهاز طبي وكيفية تصنيفه بشكل صحيح،
- ما هي طريقة التقديم التي يجب أن تتبعها ولماذا،
- كيفية الامتثال لكل من MDR وFDA لبيع جهازك في أسواق الاتحاد الأوروبي والولايات المتحدة معًا.
كيف تُدخل جهازك الطبي إلى السوق الأمريكي؟
يمكن تقسيم عملية طرح جهاز طبي في السوق الأمريكية، وفقاً لما تحدده إدارة الغذاء والدواء (FDA)، إلى الخطوات الرئيسية التالية:
- حدد ما إذا كان جهازك يُعتبر جهازًا طبيًا بناءً على الاستخدام المقصود ودواعي الاستخدام.
- تصنيف الجهاز. الأجهزة الطبية من الفئة الأولى، على الرغم من خضوعها لمتطلبات أقل صرامة، يجب أن تلتزم مع ذلك بالإرشادات الأساسية بما في ذلك تسجيل الأجهزة.
- قم بإعداد الأدلة العلمية التي تثبت أن جهازك الطبي يؤدي دوره كما هو محدد في الاستخدام المقصود.
- اختر مسار التقديم المناسب قبل الطرح في السوق.
لنتعمق أكثر في كل خطوة من خطوات العملية.
تعريف الأجهزة الطبية من إدارة الغذاء والدواء (FDA)
الخطوة الأولى في العملية هي التحقق من منتجك مقابل تعريف إدارة الغذاء والدواء (FDA) للجهاز الطبي، الوارد في القسم 201(h) من قانون FD&C (21 USC 321(h)).
تُعرّف إدارة الغذاء والدواء الأمريكية (FDA) الجهاز الطبي بأنه أداة أو جهاز أو أداة تنفيذ أو آلة أو اختراع أو غرسة أو كاشف مخبري، أو أي منتج آخر مشابه أو ذي صلة، مخصص للاستخدام في تشخيص المرض أو علاجه أو تخفيفه أو الوقاية منه، أو مخصص للتأثير على بنية الجسم أو أي من وظائفه. ويُعدّ فهم هذا التعريف أمراً بالغ الأهمية للمصنّعين لتحديد ما إذا كان منتجهم يستوفي شروط الجهاز الطبي وضمان الامتثال للوائح إدارة الغذاء والدواء الأمريكية.
سيساعدك خبراؤنا في تحقيق الامتثال للوائح FDA
اعرف المزيد
كيف تحدد ما إذا كان منتجك جهازًا طبيًا، وكيف تصنفه وفقًا للوائح إدارة الغذاء والدواء الأمريكية؟
يساعد التنقل عبر لوائح تصنيف إدارة الغذاء والدواء (FDA) في تحديد الفئة المناسبة من بين 16 تخصصًا طبيًا، مما يضمن الامتثال للمتطلبات التنظيمية.
أسهل طريقة للتحقق مما إذا كان منتجك يستوفي المعايير المحددة في تعريف الجهاز الطبي أعلاه هي تحديدالاستخدام (الاستخدامات) المقصودةومؤشرات استخدامه. وبمجرد توثيقها، يمكنك الانتقال إلى الخطوة التالية في عملية التحقق: التحقق من التصنيف المناسب للمنتج. ويُعد فهم ما إذا كان الجهاز يندرج ضمن تعريفات وتصنيفات إدارة الغذاء والدواء الأمريكية (FDA) المحددة أمراً بالغ الأهمية للتصنيف الصحيح. وهناك ثلاث طرق على الأقل للقيام بذلك:
1. البحث في قاعدة بيانات تصنيف المنتجات
قم بزيارة قاعدة بيانات تصنيف المنتجات الخاصة بإدارة الغذاء والدواء (FDA) لتحديد ما إذا كان هناك تصنيف قائم قد يتوافق مع منتجك. يُرجى ملاحظة أنك قد تحتاج إلى استخدام كل من البحث السريع والبحث المتقدم وإدخال بضع كلمات مفتاحية على الأقل حتى تجد الكلمات المناسبة.
2. مقارنة الأجهزة المماثلة
إذا كنت تعرف أي أجهزة مشابهة لمنتجك، يمكنك كتابة، على سبيل المثال، اسمها أو رمزها أو فئة الجهاز ورقم اللائحة، وبناء تعريف منتجك على النتائج. إذا كنت لا تعرف أي منتجات قد تندرج ضمن نفس الفئة، يمكنك أيضًا الاطلاع على قواعد البيانات التي تم إنشاؤها للأجهزة قبل التسويق في فئة المخاطر المنخفضة إلى المتوسطة، مثل موافقة ما قبل التسويق (PMA)، وإشعار ما قبل التسويق 510(k)، وDe Novo. هناك أيضًا إعفاء الأجهزة الإنسانية (HDE) للأجهزة المستخدمة في تشخيص وعلاج والتخفيف من الأمراض أو الحالات النادرة.
3. معلومات إدراج الأجهزة
قم بزيارةقاعدة بيانات تسجيل المنشآت وإدراج الأجهزةوتحقق من مصنّعي الأجهزة الطبية المسجلين لدى إدارة الغذاء والدواء الأمريكية والمنتجات التي يطرحونها في السوق.
>> كيف تحدد ما إذا كان منتجك جهازاً طبياً وفقاً لإدارة الغذاء والدواء الأمريكية (FDA)؟
ما هي فئات الأجهزة الطبية؟
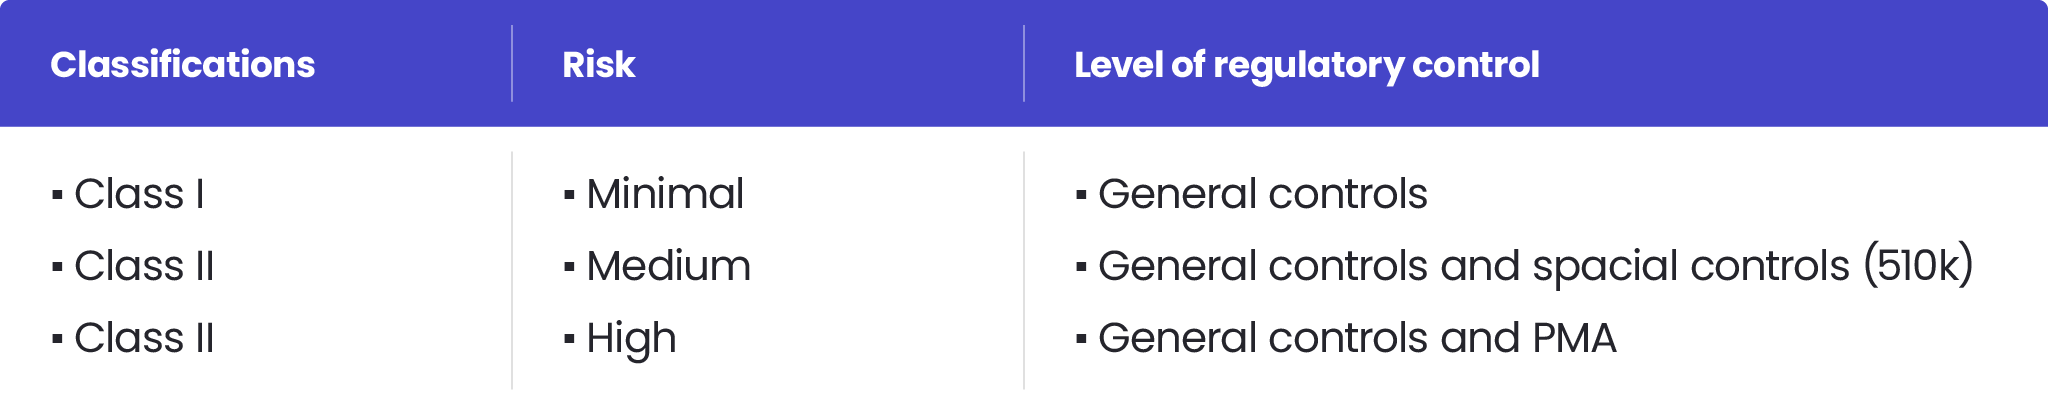
تعتمد عملية التصنيف على تقييم المخاطر والضوابط التنظيمية اللازمة لضمان سلامة المريض والمشغل، فضلاً عن فعالية الجهاز. وفقًا لإدارة الغذاء والدواء الأمريكية (FDA)، هناك ثلاث فئات للأجهزة الطبية:
- الفئة الأولى – مرتبطة بأدنى مستوى من المخاطر.
- الفئة II – تشكّل خطرًا معتدلًا على المستخدمين. تشمل أمثلة أجهزة الفئة II أطقم نقل الدم، التي تتطلب تنظيمًا صارمًا من إدارة الغذاء والدواء الأمريكية (FDA) لضمان سلامتها وفعاليتها.
- الفئة الثالثة – توصيف الأجهزة ذات أعلى مستوى خطر. تتطلب أجهزة الفئة الثالثة، مثل أجهزة تنظيم ضربات القلب القابلة للزرع، موافقة FDA قبل التسويق (PMA) نظرًا لطبيعتها عالية الخطورة والحاجة إلى تجارب سريرية موسّعة.
>> كيفية تصنيف البرمجيات كجهاز طبي وفقًا لإدارة الغذاء والدواء الأمريكية و مستوى الاهتمام لدى إدارة الغذاء والدواء الأمريكية: مقدمة حول تنظيم إدارة الغذاء والدواء للأجهزة الطبية
نظرة عامة على 21 CFR
الباب 21 من قانون اللوائح الفيدرالية (21 CFR) هو مجموعة شاملة من اللوائح الفيدرالية التي تحكم تطوير واختبار وتسويق الأجهزة الطبية في الولايات المتحدة. وتنقسم هذه اللوائح إلى عدة أجزاء، يتناول كل منها جانباً محدداً من جوانب تطوير الأجهزة الطبية وتنظيمها. ويوفر 21 CFR إطاراً لضمان سلامة وفعالية الأجهزة الطبية، والامتثال لهذه اللوائح إلزامي لجميع مصنّعي الأجهزة الطبية. ومن خلال الالتزام بهذه اللوائح الفيدرالية، يمكن للمصنّعين ضمان أن منتجاتهم تستوفي المعايير اللازمة للسلامة والفعالية قبل تسويقها.
السجلات والتوقيعات الإلكترونية (21 CFR Part 11)
ينظّم الباب 11 من 21 CFR استخدام السجلات والتوقيعات الإلكترونية في تطوير وتصنيع الأجهزة الطبية. ويشترط هذا الجزء من اللائحة أن تكون السجلات الإلكترونية دقيقة وموثوقة وآمنة، وأن تكون التوقيعات الإلكترونية أصلية وقابلة للتحقق. كما تفرض اللائحة الحفاظ على السجلات الإلكترونية بطريقة تضمن سلامتها وأصالتها، وأن تكون متاحة بسهولة لتفتيش مسؤولي إدارة الغذاء والدواء الأمريكية (FDA). والامتثال للباب 11 أمر ضروري للمصنّعين الذين يستخدمون أنظمة إلكترونية في عملياتهم، لأنه يضمن أن جميع السجلات موثوقة ويمكن الاعتماد عليها أثناء المراجعات التنظيمية.
ما هو طلب 513(g)؟
إذا واجهت صعوبات في تصنيف جهازك الطبي، يمكنك أن تطلب من إدارة الغذاء والدواء الأمريكية (FDA) تحديداً رسمياً للجهاز أو تصنيفاً من خلال تقديم طلب 513(g). ومع ذلك، فإن هذا الخيار مدفوع التكلفة إضافياً – إذ تبلغ الرسوم القياسية 5,061 دولاراً – كما تستغرق هذه العملية قدراً كبيراً من الوقت.
إذا كنت بحاجة إلى مساعدة في تصنيف جهازك، يمكن لخبيرنا مساعدتك بتكلفة مماثلة وفي وقت أقصر بكثير. اتصل بنا باستخدام النموذج أدناه للحصول على مزيد من المعلومات.
كيف تتحقق مما إذا كان منتجك جهازًا طبيًا برمجيًا (SaMD)؟
إذا كان منتجك تطبيقًا قائمًا بذاته قد يُستخدم أو لا يُستخدم كجزء من جهاز أكبر، فقد يُصنف كبرمجيات كجهاز طبي (SaMD).
اتبع هذا الرابط لمعرفة المزيد عن SaMD وتحديد ما إذا كان منتجك يمكن تصنيفه على هذا النحو: البرمجيات كجهاز طبي: ما تحتاج إلى معرفته في 2022
أنواع الطلبات المسبقة للتسويق لدى إدارة الغذاء والدواء (FDA)
تحدد فئة الجهاز نوع طلب الموافقة على التسويق المطلوب من إدارة الغذاء والدواء الأمريكية (FDA). وهناك خمسة أنواع من الطلبات:
إشعار ما قبل التسويق 510(k)
يُستخدم مسار 510(k) للأجهزة من الفئة الأولى ومعظم الأجهزة من الفئة الثانية، والتي لا تخضع لنوع آخر من طلبات ما قبل التسويق.
موافقة ما قبل التسويق (PMA)
إنه النوع الأكثر صرامة من طلبات ما قبل التسويق التي تطلبها إدارة الغذاء والدواء الأمريكية (FDA). ويُطبَّق على أجهزة الفئة الثالثة التي تمثل أعلى مستوى من المخاطر أو التي لا تتوفر لها بدائل جوهرية مماثلة في السوق.
إعفاء الأجهزة قيد البحث (IDE)
ينطبق IDE على الأجهزة قيد البحث المخصصة للاستخدام في الدراسات السريرية لجمع بيانات حول سلامتها وفعاليتها وتحديد المخاطر المحتملة على صحة الإنسان وحياته.
طلب تصنيف De Novo
طلب تصنيف De Novo هو مسار تقديم للأجهزة الجديدة من الفئة I أو الفئة II التي لا توجد لها نظائر مماثلة في السوق الأمريكي والتي لا تندرج ضمن أي فئات قائمة.
إعفاء الأجهزة الإنسانية (HDE)
HDE هو أسلوب تقديم قبل التسويق للأجهزة من الفئة الثالثة التي تمثل مستوى عالٍ من المخاطر. وينطبق HDE عادةً على الأجهزة المخصصة لعلاج الأمراض النادرة أو الحالات الطبية.
>> اقرأ عن أنواع الطلبات المسبقة لدى FDA بمزيد من التفصيل في هذا المقال: مقدمة عن تنظيم إدارة الغذاء والدواء الأمريكية للأجهزة الطبية
الموافقة قبل التسويق للأجهزة الطبية من الفئة الثالثة
تُعد الأجهزة الطبية من الفئة الثالثة الأكثر خضوعًا للتنظيم الصارم، وتتطلب موافقة ما قبل التسويق (PMA) من إدارة الغذاء والدواء الأمريكية (FDA) قبل أن يمكن تسويقها. تتضمن عملية PMA تقديم طلب مفصل إلى إدارة الغذاء والدواء، يشمل معلومات شاملة عن تصميم الجهاز واختباره والتجارب السريرية الخاصة به. وتراجع إدارة الغذاء والدواء الطلب للتأكد من أن الجهاز آمن وفعّال، وأنه يستوفي جميع المتطلبات التنظيمية. وقد تكون عملية PMA طويلة ومعقدة، وغالبًا ما تتطلب موارد وخبرات كبيرة. ويجب أن يكون مصنّعو الأجهزة الطبية من الفئة الثالثة مستعدين لعملية مراجعة صارمة لإثبات أن منتجاتهم آمنة للاستخدام.
تصريح 510(k) للأجهزة من الفئة الثانية
تتطلب الأجهزة الطبية من الفئة الثانية الحصول على تصريح 510(k) من إدارة الغذاء والدواء الأمريكية (FDA) قبل تسويقها. تتضمن عملية 510(k) تقديم إشعار ما قبل التسويق إلى إدارة الغذاء والدواء، والذي يشمل معلومات تفصيلية حول تصميم الجهاز واختباره والاستخدام المقصود منه. وتراجع إدارة الغذاء والدواء هذا الإشعار للتأكد من أن الجهاز مكافئ جوهرياً لجهاز مرجعي مُسوَّق قانونياً بالفعل. وعادةً ما تكون هذه العملية أقل تعقيداً واستهلاكاً للوقت من عملية تصريح ما قبل التسويق (PMA) الخاصة بالأجهزة من الفئة الثالثة، لكنها لا تزال تتطلب موارد وخبرات كبيرة. ومن خلال الحصول على تصريح 510(k)، يمكن للمصنّعين إثبات أن أجهزتهم من الفئة الثانية تستوفي المعايير التنظيمية اللازمة للسلامة والفعالية.
متطلبات إدارة الغذاء والدواء الأمريكية فيما يتعلق بنظام إدارة الجودة
المتطلبات التي تنظم كيفية تصميم نظام إدارة الجودة وتطويره لضمان أن الجهاز الطبي آمن للاستخدام موصوفة في الجزء 820 من الباب 21 من قانون اللوائح الفيدرالية (CFR) لإدارة الغذاء والدواء الأمريكية (FDA).
تجدر الإشارة إلى أن متطلبات الجزء 820 وISO 13485 متكافئة تقريباً، لذا إذا كان نظام إدارة الجودة لديك متوافقاً بالفعل مع ISO 13485، فمن المرجح أن يكون متوافقاً أيضاً مع الجزء 820.
كم تبلغ تكلفة الحصول على موافقة FDA لجهاز طبي؟
بالنسبة لمعظم طلبات مراجعة الأجهزة الطبية، تفرض إدارة الغذاء والدواء الأمريكية (FDA) رسومًا يجب دفعها لبدء عملية الموافقة ما لم يكن مقدم الطلب مؤهلاً للإعفاء. إلى جانب تكاليف الطلب، تفرض إدارة الغذاء والدواء أيضًا رسوم تسجيل المنشأة السنوية، والتي تبلغ 5,672 دولارًا لعام 2022.
تجدر الإشارة إلى أن هناك فرصة للتأهل للحصول على رسوم مخفضة للشركات الصغيرة. الرسوم المقررة لأنواع الطلبات المذكورة في النص هي كما يلي:
كم تستغرق الموافقة قبل التسويق من إدارة الغذاء والدواء للأجهزة الطبية؟
يعتمد الوقت اللازم للحصول على موافقة على جهاز طبي على فئته ويمكن أن يتراوح من أسبوع أو أسبوعين إلى ثمانية أشهر.
>> اقرأ المزيد عن عملية موافقة إدارة الغذاء والدواء (FDA) للأجهزة الطبية
لائحة الأجهزة الطبية الأوروبية مقابل إدارة الغذاء والدواء الأمريكية: ما هي أوجه الاختلاف والتشابه الرئيسية؟
هناك عدة اختلافات بين متطلبات إدارة الغذاء والدواء الأمريكية (FDA) ومتطلبات نظام MDR، ولكن هناك أيضًا بعض أوجه التشابه في مجالات معينة. فيما يلي أهمها.
تصنيف الأجهزة الطبية
تصنّف إدارة الغذاء والدواء الأمريكية (FDA) الأجهزة الطبية المسوّقة في الولايات المتحدة إلى ثلاث فئات بناءً على مستوى مخاطرها، مما يؤثر على لوائح التسويق والمتطلبات المفروضة على المُصنّعين.
نهج تصنيف الأجهزة الطبية بموجب إدارة الغذاء والدواء الأمريكية (FDA) مشابه تمامًا للائحة الأجهزة الطبية (MDR). وبموجب لائحة MDR الأوروبية، هناك الفئات I وII (المقسمة بدورها إلى IIa وIIb) وIII. وكلما ارتفعت الفئة، ارتفع مستوى الخطر.
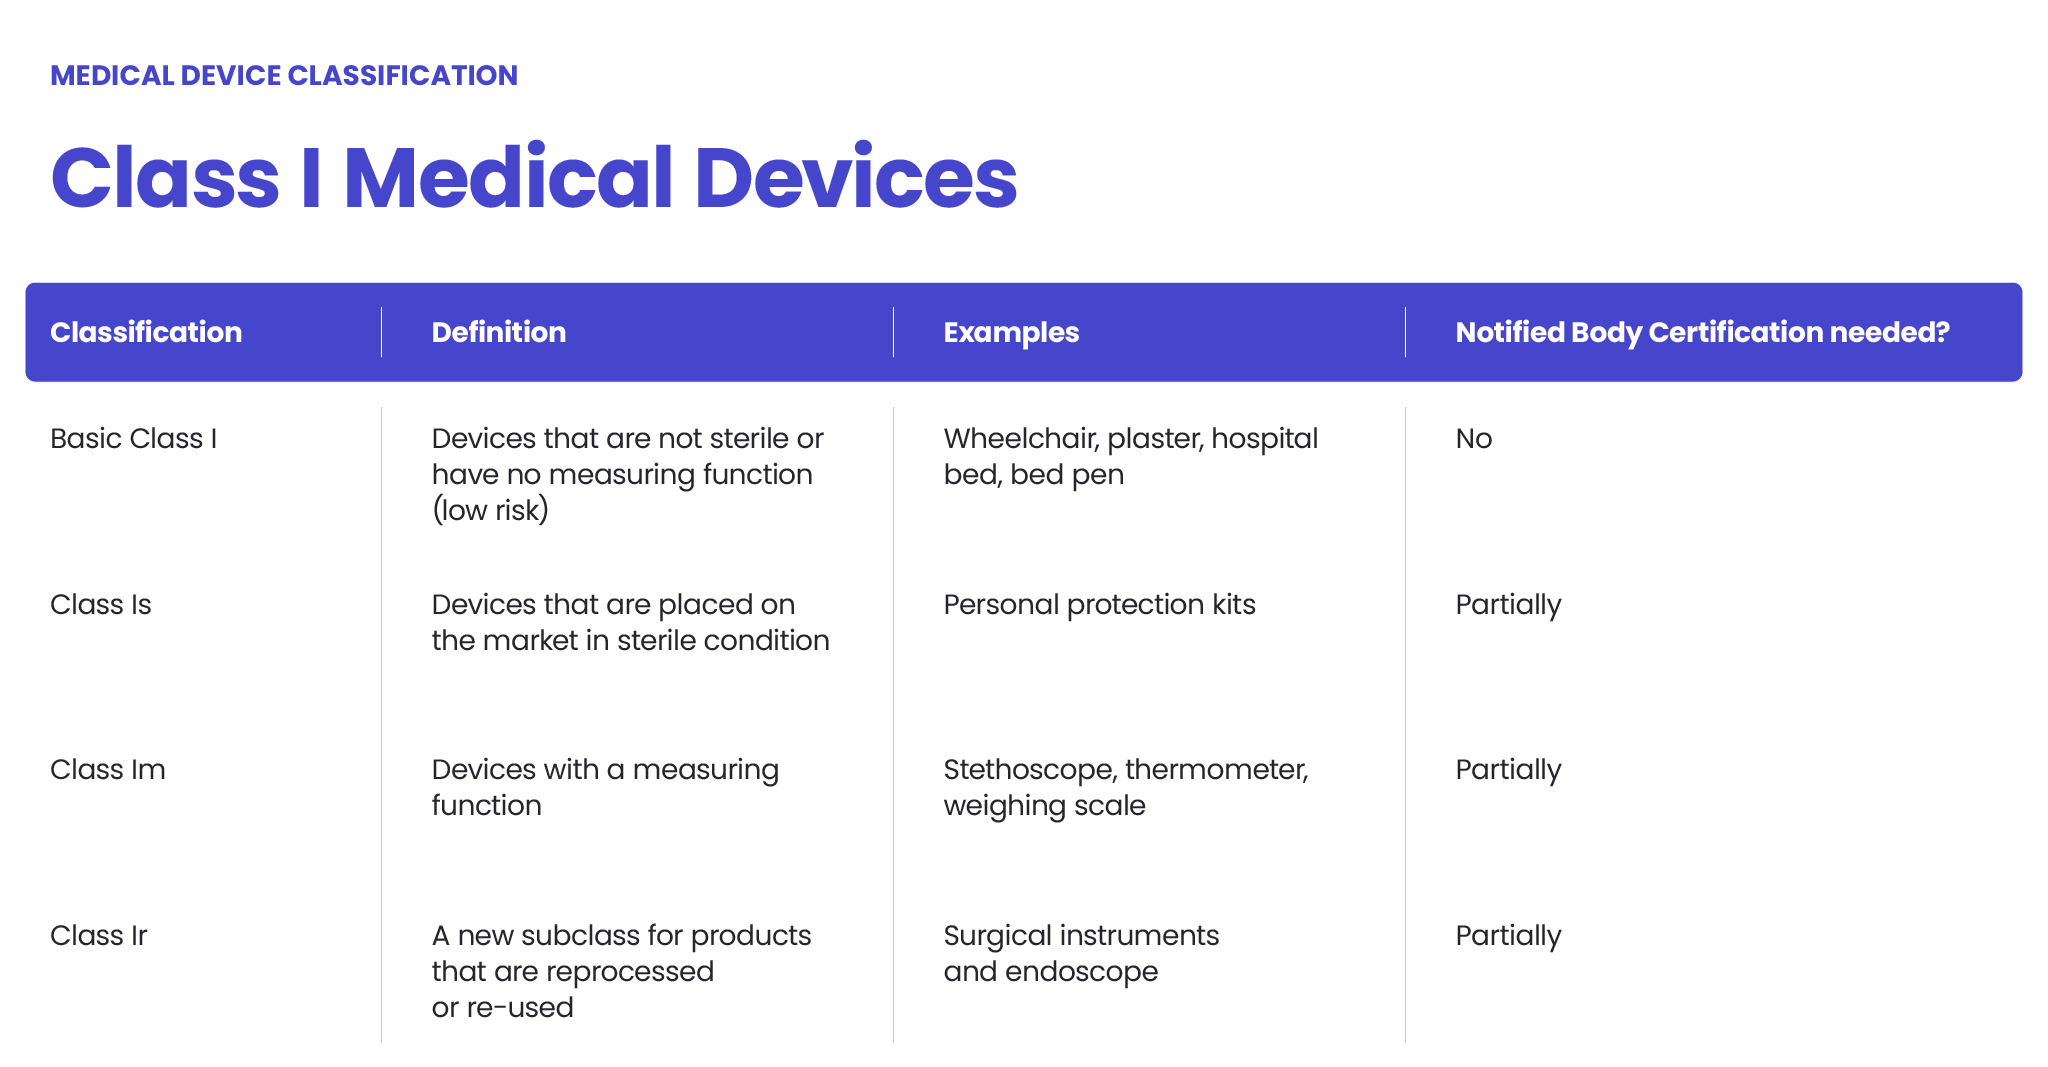
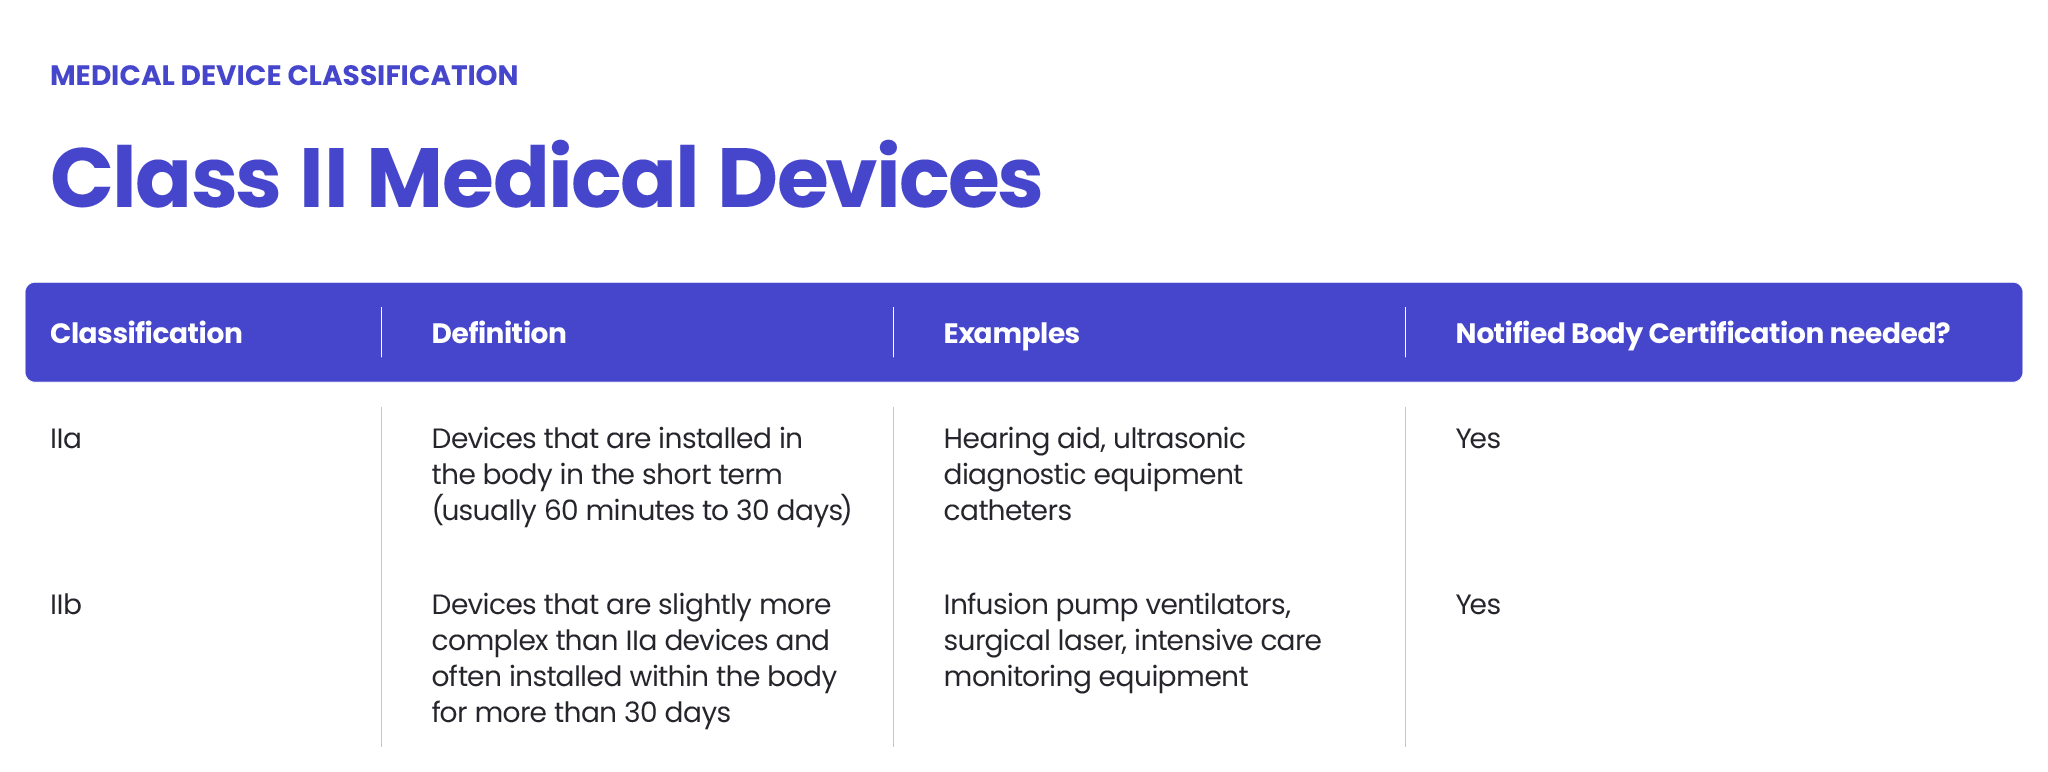
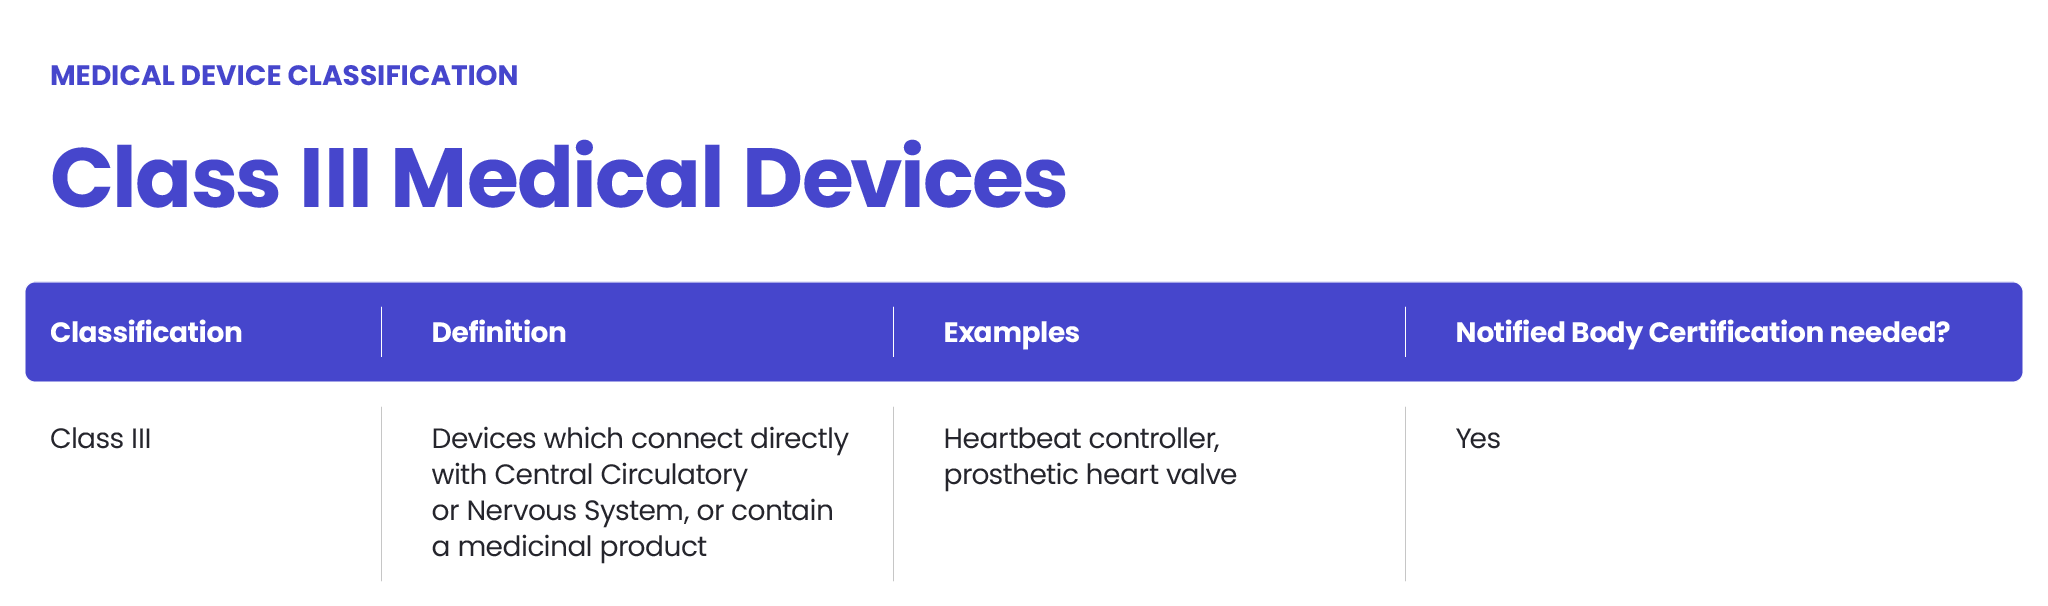
تصنف إدارة الغذاء والدواء الأمريكية (FDA) أيضًا الأجهزة الطبية وفقًا لمستوى خطورتها والضوابط التنظيمية اللازمة لضمان سلامة المريض والمشغل: ترتبط الفئة الأولى بأقل قدر من الخطورة، والفئة الثانية بخطورة متوسطة، والفئة الثالثة بأعلى درجة من الخطورة.
ومع ذلك، قد تكون هناك اختلافات بين MDR وFDA في تقييم مستوى المخاطر. قد تُعتبر الأجهزة المعقمة أو أجهزة القياس من الفئة الأولى وفقاً لـ MDR من الفئة الثانية بموجب لوائح FDA. وقد تُعتبر بعض الأجهزة الطبية من الفئة IIb وفقاً لـ MDR من الفئة الثالثة وفقاً لـ FDA. يجب تقييم كل حالة على حدة.
أنظمة إدارة الجودة
يشترط كل من MDR وFDA على مصنّعي الأجهزة الطبية، بما في ذلك البرمجيات، تطبيق نظام إدارة جودة متوافق مع اللوائح المعنية.
نطاق المحتوى
تنقسم لوائح إدارة الغذاء والدواء الأمريكية (FDA) إلى أقسام وفقاً لفئات الأجهزة الطبية. ويتضمّن كل قسم متطلبات تتعلق بسلامة الأجهزة الطبية وفعاليتها وفقاً لاستخدامها. ويرتبط ذلك ارتباطاً مباشراً بطريقة تقديم الطلب قبل الطرح في السوق التي تُتبع لاحقاً في العملية.
يركز نظام MDR بشكل أكبر على المتطلبات المحددة لمصنّعي الأجهزة الطبية والهيئات المُبلِّغة التي تشرف على عملية إدخال الأجهزة الطبية الجديدة إلى سوق الاتحاد الأوروبي.
عملية التقديم
وفقًا لإدارة الغذاء والدواء الأمريكية ولائحة الأجهزة الطبية الأوروبية (MDR)، لا يُشترط أن تخضع الأجهزة الطبية من الفئة I (الأقل خطورة، غير القياسية وغير المعقمة) لتدقيق مستقل قبل طرحها للبيع. ولإدخالها إلى أسواق الاتحاد الأوروبي والولايات المتحدة، يجب على الشركات المصنعة اتباع عملية الإقرار الذاتي (في الاتحاد الأوروبي، تكونعملية وضع علامة CE). وبطبيعة الحال، يجب إعداد جميع الوثائق المناسبة، ولكن لا يُشترط التحقق من قبل طرف ثالث.
يجب التحقق من الأجهزة الطبية ذات المخاطر الأعلى إما من قبل جهة مُبلِّغة في الاتحاد الأوروبي أو من قبل إدارة الغذاء والدواء الأمريكية (FDA) في الولايات المتحدة. ويجب إعداد ملف فني في كلتا الحالتين، حتى وإن كانت عملية الإفراج عن المنتج وطرحه في السوق مختلفة.
>> EU MDR مقابل FDA: ما هي أوجه الاختلاف والتشابه الرئيسية؟
قواعد بيانات الأجهزة الطبية
توجد قواعد بيانات مختلفة للأجهزة الطبية تعمل في الاتحاد الأوروبي والولايات المتحدة. في الولايات المتحدة، إنها قاعدة بيانات الأجهزة الطبية الخاصة بإدارة الغذاء والدواء الأمريكية (FDA) وفي الاتحاد الأوروبي – EUDAMED.
نظام تحديد الهوية الفريد للأجهزة الطبية
UDI هو نظام مقبول عالمياً ويُطبَّق في الاتحاد الأوروبي وكذلك في الولايات المتحدة. ومع ذلك، هناك اختلافات معينة بين MDR وFDA فيما يتعلق بمكان وكيفية وضع الملصقات على الأجهزة الطبية.
الوثائق التقنية
على الرغم من أن لوائح إدارة الغذاء والدواء الأمريكية (FDA) ولائحة الأجهزة الطبية الأوروبية (MDR) فيما يتعلق بالملف الفني تتشابه إلى حد ما، إلا أن هذا لا يعني أن الملف الفني المُعد وفقًا لمتطلبات الاتحاد الأوروبي سيكون مقبولًا بالقدر نفسه في الولايات المتحدة والعكس صحيح. تكمن بعض الاختلافات في التفاصيل الدقيقة المتعلقة بتصنيع الأجهزة الطبية، مثل إدارة المخاطر والتصنيف.
من أجل الامتثال لمتطلبات FDA وMDR، يجب أن تغطي وثائقك المتطلبات المحددة في كلتا اللائحتين. وهذا ليس النهج الأفضل الممكن فحسب، بل هو النهج الموصى به أيضًا.
التقييم السريري
بالنسبة لجميع الأجهزة الطبية من الفئة III وبعض أجهزة الفئة IIb، يتطلب لائحة الأجهزة الطبية الأوروبية (EU MDR) إعداد تقرير التقييم السريري (CER) من قبل الشركة المصنعة، ثم مراجعته وقبوله من قبل جهة مُبلِّغة. في المقابل، لا تطلب إدارة الغذاء والدواء الأمريكية (FDA) تقرير التقييم السريري لمعظم الأجهزة الطبية المؤهلة لتقديم طلب 510(k).
قابلية استخدام الأجهزة الطبية
تركز كل من إدارة الغذاء والدواء الأمريكية (FDA) ولوائح الأجهزة الطبية الأوروبية (EU MDR) بشكل كبير على قابلية استخدام الأجهزة الطبية.
سندعمك في إطلاق برنامجك الطبي في السوق الأمريكية
سيقوم خبراؤنا في متطلبات إدارة الغذاء والدواء (FDA) للأجهزة الطبية بإرشادك ومساعدتك طوال العملية بأكملها. كما سنساعدك في إعداد جميع الوثائق الفنية اللازمة لتلبية متطلبات أسواق الأجهزة الطبية في كل من الاتحاد الأوروبي والولايات المتحدة. اطّلع على خدمات الاستشارات التنظيمية من إدارة الغذاء والدواء (FDA).
انظر أيضاً عرض الرعاية الصحية وعلوم الحياة الصفحة للحصول على مزيد من التفاصيل حول خدماتنا، أو تواصل معنا مباشرة باستخدام النموذج أدناه.
الأسئلة الشائعة: لوائح إدارة الغذاء والدواء الأمريكية للأجهزة الطبية
تحديد ما إذا كان منتجك يستوفي التعريف القانوني الأمريكي للجهاز الطبي بموجب القسم 201(h) من قانون FD&C. يعتمد ذلك بشكل أساسي على الاستخدام المقصود لمنتجك ودواعي الاستخدام. إذا كان منتجك مخصصًا لتشخيص مرض أو علاجه أو شفائه أو تخفيفه أو الوقاية منه (أو التأثير على بنية الجسم أو وظيفته)، فقد يُصنَّف كجهاز طبي.
إنه طلب رسمي مقدم إلى إدارة الغذاء والدواء الأمريكية (FDA) لطلب إرشادات التصنيف. ويترتب عليه رسوم وقد يستغرق وقتاً للمعالجة، لكنه يوفر تأكيداً رسمياً لكيفية تنظيم جهازك.
يوضح تقديم طلب 510(k) أن جهازك مكافئ جوهريًا لجهاز مُسوَّق قانونيًا (الجهاز المرجعي). وهو المسار الأكثر شيوعًا لأجهزة الفئة الثانية.
إذا كان منتجك برمجية مستقلة مخصصة لأغراض طبية (التشخيص، العلاج، المراقبة، إلخ)، فقد يُصنَّف كبرمجية كجهاز طبي (SaMD). ويجب أن تتبع هذه المنتجات نفس مسارات التصنيف والتنظيم المتبعة مع الأجهزة الطبية الأخرى.
يحكم الباب 21 من قانون اللوائح الفيدرالية (CFR) تطوير واختبار وتصنيع وتسويق الأجهزة الطبية في الولايات المتحدة.
يتضمن متطلبات لـ:
– أنظمة الجودة
– وضع العلامات
– السجلات الإلكترونية (الجزء 11)
– الطلبات قبل التسويق
الامتثال إلزامي للمصنعين.


arrow_circle_rightاتصل بنا
هل تبحث عن المساعدة في الحصول على موافقة إدارة الغذاء والدواء للأجهزة الطبية؟

arrow_circle_right مقالاتنا


